
Что такое приобретенный буллезный эпидермолиз?
Приобретенный буллезный эпидермолиз (ПБЭ) — это редкое приобретенное аутоиммунное заболевание, поражающее кожу и слизистые оболочки с образованием пузырей в зонах даже незначительной травматизации.
В отличие от наследственного буллезного эпидермолиза, ПБЭ не является генетически обусловленным заболеванием и манифестирует преимущественно во взрослом возрасте.
Приобретенный буллезный эпидермолиз
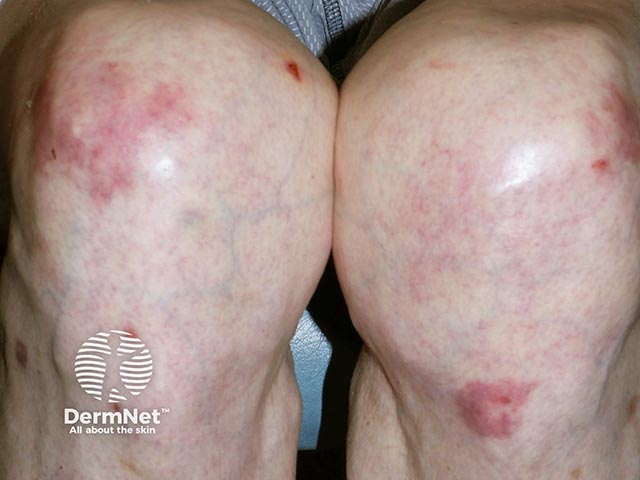
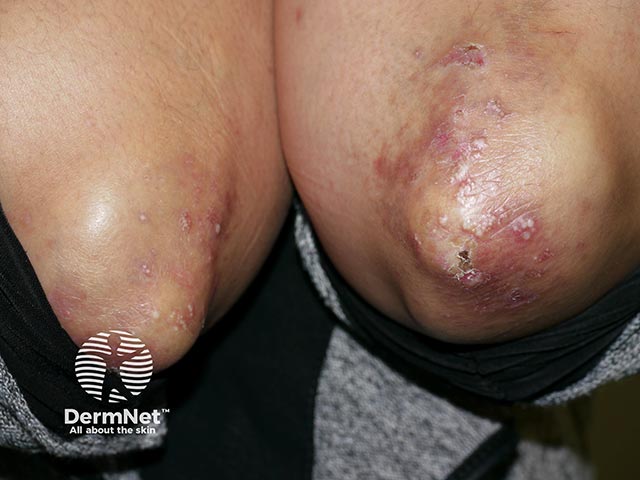
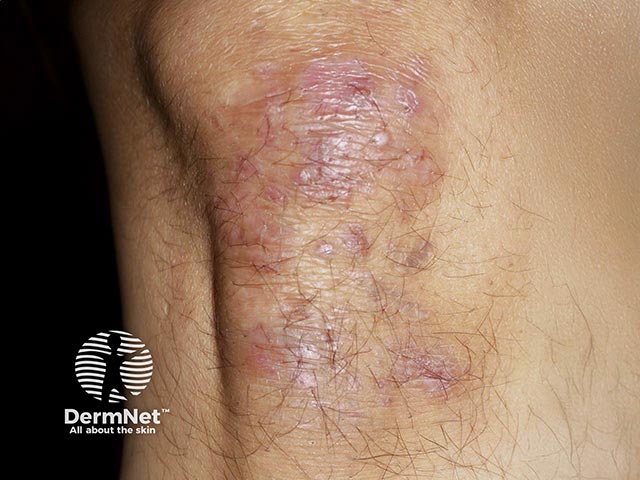
Атрофические рубцы в зонах повышенного давления в области коленных суставов вследствие приобретенного буллезного эпидермолиза (ПБЭ, пациент 2)
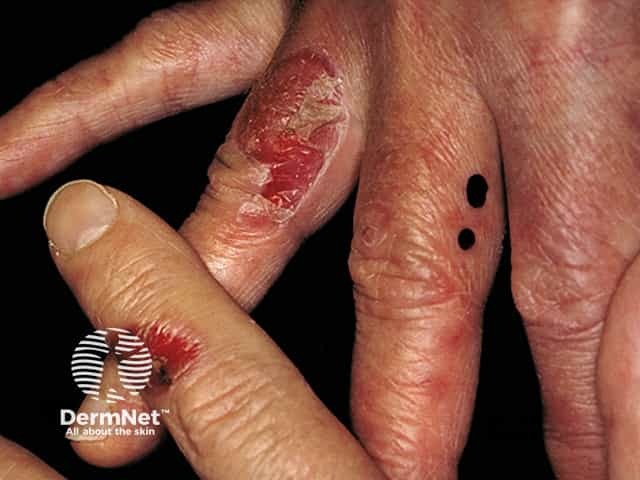
Милиумы на коже рук при приобретенном буллезном эпидермолизе (ПБЭ, пациент 1)
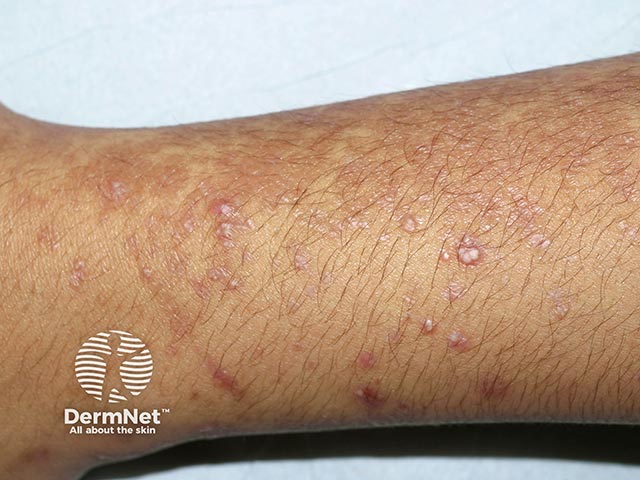
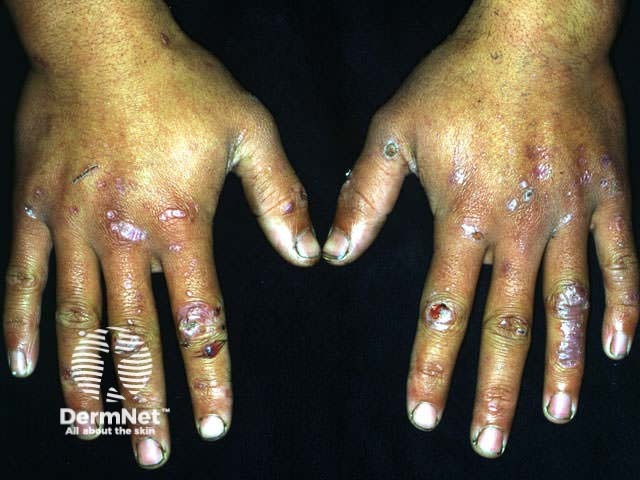
Пузыри, милиумы и рубцовые изменения при ПБЭ, клинически напоминающие позднюю кожную порфирию
Посмотреть дополнительные клинические изображения
Эпидемиология: кто заболевает приобретенным буллезным эпидермолизом?
ПБЭ относится к категории наиболее редких субэпидермальных буллезных дерматозов. Точные показатели заболеваемости и распространенности до сих пор неизвестны; ориентировочная ежегодная заболеваемость оценивается менее чем в 0,5 случая на 1 миллион населения. Хотя дебют болезни обычно приходится на зрелый возраст (50–70 лет), описаны случаи развития заболевания у детей, включая неонатальный случай в результате трансплацентарного переноса материнских антител.
Четкой половой, расовой, этнической или географической предрасположенности не установлено, хотя в ряде исследований отмечена повышенная частота встречаемости среди определенных популяций афроамериканцев.
У пациентов с ПБЭ могут выявляться сопутствующие системные заболевания, такие как:
- Ревматоидный артрит
- Системная красная волчанка
- Сахарный диабет
- Воспалительные заболевания кишечника, особенно болезнь Крона
- Амилоидоз
- Лимфома и множественная миелома.
Патогенетическая связь между ПБЭ и указанными коморбидными состояниями в настоящее время остается не до конца ясной.
Причины возникновения приобретенного буллезного эпидермолиза
Хотя точный триггерный механизм развития заболевания неизвестен, приобретенный буллезный эпидермолиз классифицируется как аутоиммунное заболевание, характеризующееся продукцией фиксированных в тканях аутоантител (преимущественно класса IgG) против неколлагенового домена NC1 коллагена VII типа.
Коллаген VII типа выступает основным структурным белком якорных (заякоривающих) фибрилл, обеспечивающих соединение базальной мембраны с подлежащей сосочковой дермой в зоне дермо-эпидермального соединения. Разрушение этих фибрилл в результате аутоиммунного воспаления приводит к потере адгезии и формированию субэпидермальных пузырей ниже плотной пластинки (lamina densa).
В научной литературе в качестве потенциальных провоцирующих факторов описаны:
- Ультрафиолетовое излучение
- Антибактериальные препараты (в частности, пенициллин, гентамицин и ванкомицин)
- Контактная аллергия на металлы.
Определенную роль играет и генетическая предрасположенность: у пациентов с ПБЭ достоверно чаще выявляются специфические генотипы главного комплекса гистосовместимости (HLA) II класса.
Клинические проявления приобретенного буллезного эпидермолиза
Выделяют две основные клинические формы приобретенного буллезного эпидермолиза: классическую (механобуллезную) и воспалительную (немеханобуллезную).
Нередко у одного и того же пациента могут одновременно присутствовать как воспалительные, так и невоспалительные признаки заболевания.
Классический (механобуллезный) вариант
- Характеризуется повышенной ранимостью кожи с появлением напряженных пузырей (булл), везикул и эрозий на визуально неизмененной (невоспаленной) коже.
- Высыпания локализуются на участках, наиболее подверженных трению и микротравматизации: разгибательные поверхности кистей, стопы, пальцы, область крестца, локтевые и коленные суставы.
- Элементы разрешаются с исходом в атрофические рубцы, образование милиумов (эпидермальных кист) и очагов дисхромии (гипо- или гиперпигментации).
- Поражение слизистых оболочек возможно, но обычно не доминирует в клинической картине.
- Тяжелые формы могут клинически имитировать наследственный дистрофический буллезный эпидермолиз и сопровождаться рубцовой алопецией, деформацией фаланг, дистрофией или онихолизисом ногтей, а также образованием рубцовых стриктур и мембран пищевода.
Воспалительный вариант ПБЭ
Клинические подтипы воспалительного ПБЭ |
Клиническая картина |
|||||
|---|---|---|---|---|---|---|
Пемфигоидоподобный вариант (сходный с буллезным пемфигоидом) |
|
|||||
Вариант по типу пемфигоида слизистых оболочек |
|
|||||
Вариант по типу линейного IgA-зависимого дерматоза |
|
|||||
Вариант по типу рубцующего пемфигоида Брунстинга — Перри (Brunsting-Perry) |
|
|||||
Осложнения приобретенного буллезного эпидермолиза
Осложнения со стороны кожных покровов:
- Вторичные бактериальные инфекции кожи, чаще всего вызываемые Staphylococcus aureus и Streptococcus pyogenes
- Формирование атрофических рубцов
- Образование милиумов (milia)
- Дистрофия ногтевых пластин или анонихия
- Ограничение объема движений вследствие формирования суставных контрактур
- Тревожные расстройства и реактивная депрессия.
Осложнения со стороны слизистых оболочек:
- Пузырные высыпания на конъюнктиве
- Формирование симблефарона
- Анкилоглоссия
- Синехии полости носа
- Трихиаз
- Эрозивный эзофагит и рубцовые стриктуры пищевода
- Рубцовый стеноз гортани
- Прогрессирующая дисфагия и нутритивная недостаточность.
Диагностика приобретенного буллезного эпидермолиза
Диагноз приобретенного буллезного эпидермолиза устанавливается на основании совокупности клинических признаков и результатов иммуногистологических методов исследования:
- Характерная клиническая картина
- Отсутствие семейного анамнеза буллезных дерматозов
- Гистологическое подтверждение субэпидермального расслоения (пузыря)
- Прямая реакция иммунофлуоресценции (ПИФ), демонстрирующая непрерывное линейное отложение IgG вдоль зоны базальной мембраны (ЗБМ, дермо-эпидермального соединения)
- Обнаружение аутоантител к коллагену VII типа (COLVII) либо суррогатных маркеров его вовлечения в качестве антигена-мишени.
Первичный диагностический комплекс включает:
- Биопсию кожи из очага поражения (свежий пузырь)
- Гистологическое исследование выявляет субэпидермальный пузырь с вариабельным по плотности смешанным воспалительным инфильтратом в дерме.
- Выраженность дермального инфильтрата обычно коррелирует с клинической степенью воспаления.
- В застарелых очагах визуализируются рубцовая ткань и милиарные кисты.
- Биопсию перифокального участка клинически неизмененной кожи с проведением прямой иммунофлуоресценции (ПИФ)
- ПИФ демонстрирует линейную фиксацию иммуноглобулинов (IgG значительно чаще, чем IgM или IgA) и фактора комплемента C3 вдоль ЗБМ — признак высокочувствительный, но не патогномоничный для ПБЭ.
- Сосуды дермы в процесс не вовлекаются.
- Непрямую реакцию иммунофлуоресценции (РНИФ) сыворотки крови
- Циркулирующие антитела к базальной мембране определяются примерно у 50% пациентов с ПБЭ.
- Антитела относятся преимущественно к классу IgG, однако встречаются и антитела класса IgA.
Методы верификации и уточняющей диагностики:
- Исследование на расщепленной коже с использованием 1М раствора хлорида натрия (salt-split skin test, SST)
- При ПИФ фиксированные иммунные депозиты располагаются на дермальной стороне («дно» пузыря)
- При РНИФ циркулирующие аутоантитела пациента связываются с дермальной стороной расщепленного субстрата
- Фиксация антител на эпидермальной стороне («покрышка» пузыря) характерна для буллезного пемфигоида
- Анализ серрационного паттерна при ПИФ — выявляет характерный u-образный (u-serrated) зубчатый профиль свечения вдоль ЗБМ
- Специфическая детекция аутоантител к коллагену VII типа:
- Вестерн-блоттинг (иммуноблоттинг)
- Иммуноферментный анализ (ИФА/ELISA)
- Иммунопреципитация
- Иммуноэлектронная микроскопия (ИЭМ)
- Демонстрирует локализацию иммунных комплексов непосредственно в зоне под плотной пластинкой (sub-lamina densa)
- Считается референсным («золотым») стандартом диагностики
- Применение ограничено специализированными исследовательскими центрами
- Трансмиссионная электронная микроскопия — позволяет подтвердить редукцию или полное отсутствие якорных фибрилл в ЗБМ
- Флуоресцентное картирование антигенов (FOAM) — определяет уровень отложения аутоантител относительно контрольных структурных белков ЗБМ.
Дифференциальная диагностика приобретенного буллезного эпидермолиза
- Буллезный пемфигоид
- Рубцующий пемфигоид Брунстинга — Перри
- Линейный IgA-зависимый буллезный дерматоз
- Буллезная форма системной красной волчанки
- Пемфигоид слизистых оболочек
- Герпетиформный дерматит Дюринга
- Вульгарная пузырчатка
- Листовидная пузырчатка
- Поздняя кожная порфирия (особенно актуально при механическом типе ПБЭ)
- Псевдопорфирия
Лечение приобретенного буллезного эпидермолиза
Главная цель терапии ПБЭ — остановка прогрессирования патологического процесса, профилактика стриктурных осложнений и стимуляция эпителизации дефектов кожи и слизистых. Схема лечения подбирается строго индивидуально.
Общие рекомендации и немедикаментозные меры
Пациентам рекомендуется:
- Избегать механических травм кожи, трения и сдавления
- Исключить использование горячей воды, агрессивных мыл и щелочных гелей для душа
- Соблюдать правила фотозащиты: ограничить пребывание на активном солнце, наносить солнцезащитные кремы широкого спектра, носить одежду с УФ-защитой
- Отказаться от фиксации на коже традиционных адгезивных пластырей и липких повязок (использовать силиконовые покрытия)
- Носить свободную бесшовную одежду и мягкую ортопедическую обувь
- При поражении слизистой полости рта исключить твердую, сухую, острую и кислую пищу
- Строго соблюдать правила антисептики и контролировать появление первых признаков вторичной инфекции.
При поражении слизистых оболочек требуется мультидисциплинарный подход с привлечением смежных специалистов (гастроэнтеролога, стоматолога, офтальмолога, оториноларинголога).
Системная терапия
Единого терапевтического стандарта нет ввиду крайней редкости нозологии; классический механобуллезный тип часто демонстрирует резистентность к традиционным иммуносупрессорам.
В клинической практике применяются:
- Системные глюкокортикостероиды (преднизолон 0,5–2 мг/кг/сут)
- Стероидсберегающие иммуносупрессивные и иммуномодулирующие препараты:
- Метотрексат
- Азатиоприн
- Циклоспорин
- Микофенолата мофетил
- Колхицин (эффективен при некоторых воспалительных подтипах)
- Дапсон (особенно при варианте, напоминающем линейный IgA-дерматоз)
- Ритуксимаб (моноклональное антитело к CD20)
- Даклизумаб (антитело к рецептору интерлейкина-2 / CD25)
- Терапия внутривенным иммуноглобулином (ВВИГ)
- Плазмаферез и экстракорпоральная иммуносорбция
- Экстракорпоральный фотоферез
- Препараты тетрациклинового ряда (доксициклин, миноциклин) — клиническая доказательная база их эффективности остается ограниченной.
Прогноз и исход заболевания
Приобретенный буллезный эпидермолиз имеет персистирующее хроническое течение с чередованием обострений и ремиссий; общая продолжительность жизни пациентов обычно не снижается. Прогностические маркеры изучены недостаточно, однако считается, что у детей течение болезни и ответ на терапию более благоприятны, чем у взрослых.
Основная цель фармакотерапии — контроль над образованием новых высыпаний, что практически всегда требует многолетней поддерживающей иммуносупрессивной терапии, сопряженной с риском развития системных ятрогенных осложнений.
Список литературы
- Koga H, Prost-Squarcioni C, Iwata H, Jonkman MF, Ludwig RJ, Bieber K. Epidermolysis bullosa acquisita: the 2019 update. Frontiers in Medicine. 2019;5. doi:10.3389/fmed.2018.00362. Journal
- Peraza DM. Epidermolysis bullosa acquisita. MSD Manual Professional Edition. Справочник MSD. Опубликовано 8 февраля 2024.
- Perković DT, Mokos ZB, Marinović B. Epidermolysis Bullosa Acquisita—Current and emerging treatments. Journal of Clinical Medicine. 2023;12(3):1139. doi:10.3390/jcm12031139. Journal
- Tull TJ, Benton EC, Semkova K, et al. Combined rituximab and belimumab to treat recalcitrant epidermolysis bullosa aquisita associated with systemic lupus erythematosus. British Journal of Dermatology. April 2024. doi:10.1093/bjd/ljae141. Journal
Материалы DermNet
- Пузырные дерматозы
- Буллезный пемфигоид
- Буллезная системная красная волчанка
- Буллезный эпидермолиз
- Изображения приобретенного буллезного эпидермолиза
- Линейный IgA-зависимый буллезный дерматоз
- Пемфигоид слизистых оболочек
- Прямая иммунофлуоресценция | Непрямая иммунофлуоресценция
Ресурсы и ассоциации пациентов
- DEBRA — Международная ассоциация помощи больным буллезным эпидермолизом
- Epidermolysis bullosa acquisita — сообщество пациентов PEM Friends
- Австрало-азиатский фонд помощи больным пузырными дерматозами (Australasian Blistering Diseases Foundation)