
Что такое липоидный протеиноз?
Липоидный протеиноз — это редкий генодерматоз, характеризующийся прогрессирующим накоплением аморфного гиалинового материала в коже, слизистых оболочках и внутренних органах. Заболевание часто манифестирует в раннем детском возрасте охриплостью голоса, поражением кожи и слизистых оболочек, а также неврологическими и психиатрическими симптомами.
Липоидный протеиноз также известен как болезнь Урбаха — Вите или гиалиноз кожи и слизистых оболочек (hyalinosis cutis et mucosae).
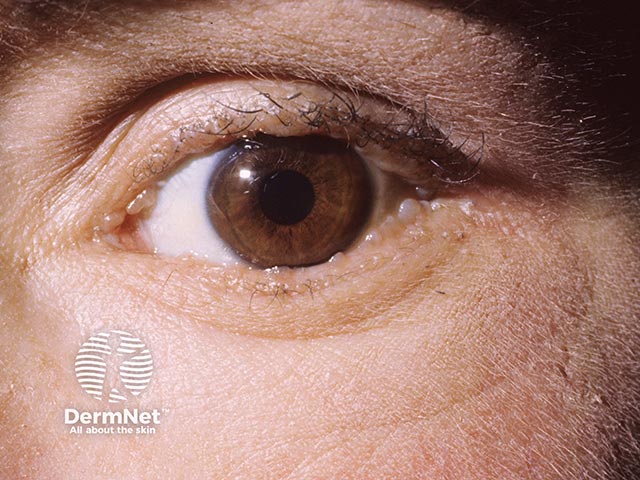
Характерные бледные папулы на веках
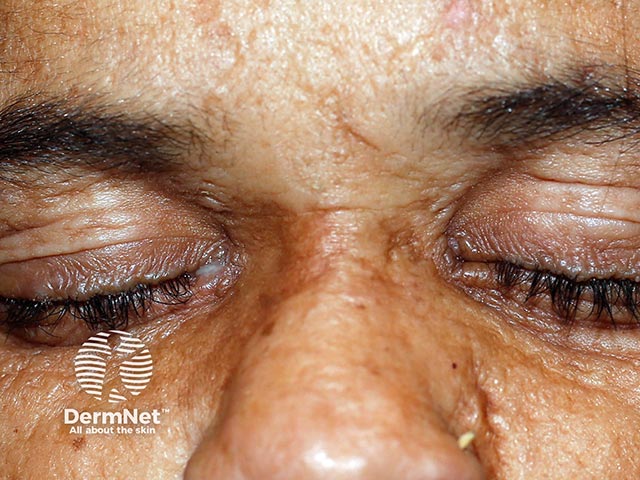
Папулы на веках у пациента с темным фототипом кожи (LPR-пациент 1)
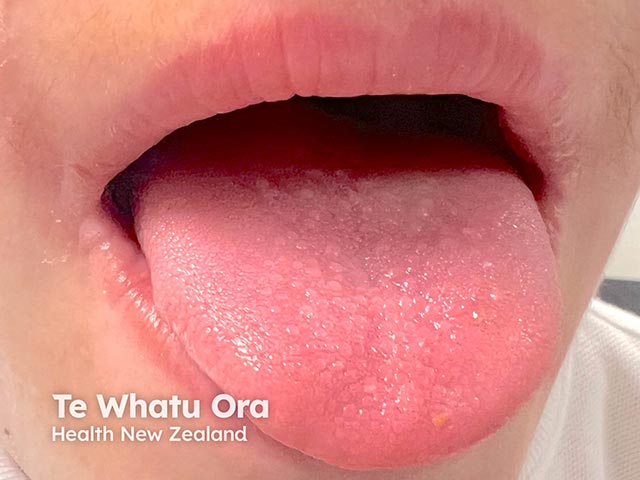
Папулезные элементы на языке (LPR-пациент 2)
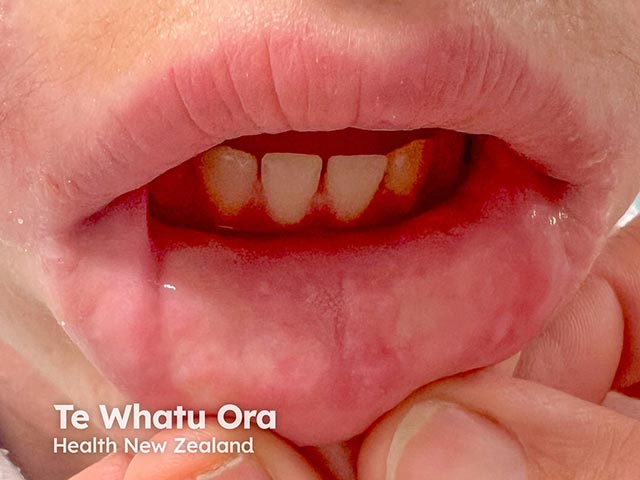
Папулы и бляшки на губах (LPR-пациент 2)
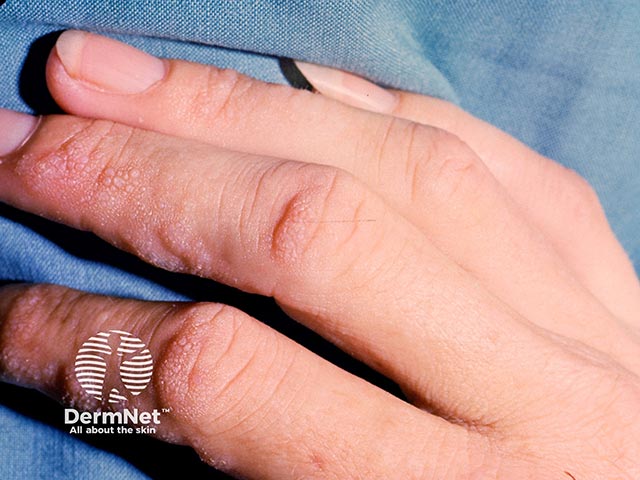
Бородавчатые папулы на пальцах
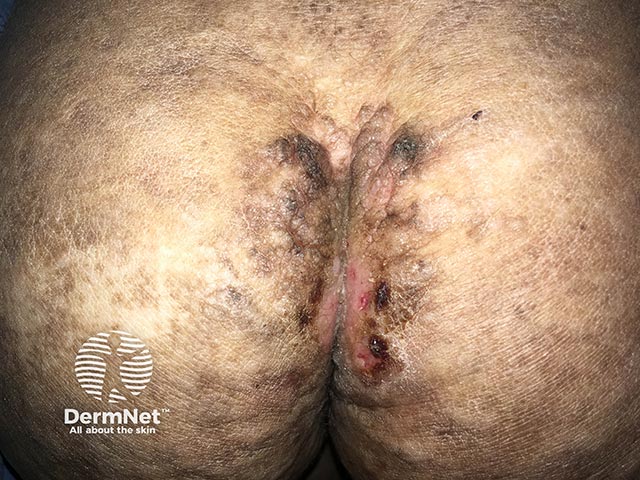
Перианальные папулы с корками (LPR-пациент 1)
Посмотреть другие изображения липоидного протеиноза
Кто входит в группу риска?
Липоидный протеиноз встречается крайне редко: на сегодняшний день во всем мире зарегистрировано чуть более 500 случаев. Заболевание наследуется по аутосомно-рецессивному типу; у пациентов часто прослеживается положительный семейный анамнез или рождение от кровнородственного брака. Распространенность среди мужчин и женщин одинакова.
Большинство зарегистрированных случаев приходится на лиц европейского (голландского или немецкого) происхождения, хотя патология также описана у пациентов из Индии и Китая. Несмотря на глобальную распространенность, повышенная частота выявления болезни наблюдается в регионе Намакваленд провинции Северный Кейп в ЮАР, где у всех пациентов обнаружена одна и та же мутация Q276X. Это связано с эффектом основателя, берущим начало от немецкого переселенца середины XVII века.
Каковы причины липоидного протеиноза?
Липоидный протеиноз — аутосомно-рецессивный генодерматоз, вызываемый инактивирующими мутациями (мутациями потери функции) в гене белка внеклеточного матрикса 1 (ECM1), локализованном на хромосоме 1q21. Точный патогенез до конца не изучен, однако считается, что данные мутации приводят к нарушению связывания и синтеза различных белков межклеточного матрикса.
ECM1 представляет собой гликопротеин внеклеточного матрикса, экспрессируемый различными тканями, который играет ключевую роль в поддержании кожного гомеостаза и тканевой целостности. Он участвует в дифференцировке кератиноцитов эпидермиса, структурном связывании белков дермы, ангиогенезе и энхондральном окостенении.
Каковы клинические проявления липоидного протеиноза?
Заболевание манифестирует преимущественно в раннем детстве кожно-слизистыми признаками. Классическим ранним проявлением служат слабый крик при рождении и стойкая охриплость голоса, обусловленные утолщением голосовых складок вследствие отложения гиалина в слизистой оболочке гортани. Утолщение кожи развивается и медленно прогрессирует на протяжении многих лет. Неврологические нарушения могут проявляться как в раннем детстве, так и в более зрелом возрасте.
Липоидный протеиноз отличается выраженной фенотипической вариабельностью: клинические симптомы могут существенно различаться у разных пациентов даже в пределах одной семьи. Несмотря на то, что чаще всего поражаются кожа и слизистые оболочки полости рта, глотки и гортани, отложения гиалина могут формироваться в любых органах и тканях.
Посмотреть клинические фотографии липоидного протеиноза
Поражение кожи
Кожные изменения возникают из-за инфильтрации дермы и обычно развиваются в две перекрывающиеся стадии.
Первая стадия:
- Характеризуется рецидивирующими везикуло-буллезными высыпаниями на лице и дистальных отделах конечностей, возникающими вследствие повышенной хрупкости кожи;
- Элементы заживают медленно с образованием геморрагических корок и оспоподобных (вдавленных) рубчиков.
Оспоподобные рубчики
Вторая стадия:
- Характеризуется нарастающим отложением гиалина в дерме;
- Появляются желтоватые восковидные папулы и бляшки, которые постепенно сливаются, приводя к диффузному утолщению и уплотнению кожи;
- Наиболее выражены эти изменения на коже лица, в подмышечных впадинах и на мошонке;
- Монилиформный блефароз — четкообразные желтоватые папулы, расположенные цепочкой по краям век и во внутренних углах глаз, — служит патогномоничным симптомом, выявляемым у 50% пациентов;
- На разгибательных поверхностях и участках, подверженных трению (локти, колени, ягодицы, подмышечные области, суставы пальцев рук), нередко образуются веррукозные (бородавчатые) гиперкератотические бляшки.
Другие распространенные кожные симптомы:
- Умеренная алопеция (очаговое или диффузное поредение волос);
- Рубцевание и преждевременное фотостарение на открытых солнцу участках кожного покрова;
- Кожный зуд.
Полость рта
- Обструкция и отек слюнных желез со вторичной сухостью во рту (ксеростомией);
- Утолщение уздечки языка и самого языка, ограничивающее его подвижность (анкилоглоссия);
- Адентия (отсутствие зубов);
- Утолщение губ с упорным ангулярным хейлитом («заедами»);
- Рельеф слизистой оболочки полости рта по типу «булыжной мостовой»;
- Гипертрофия десен.
Бледное утолщение мягкого нёба и потеря зубов (LPR-пациент 1)
Орган зрения
- Выпадение бровей и ресниц (мадароз), неправильный рост ресниц в сторону глазного яблока (трихиаз) и двойной ряд ресниц (дистихиаз);
- Друзоподобные очаги на глазном дне (друзы — желтоватые депозиты под сетчаткой);
- Глаукома и узелковые инфильтраты конъюнктивы;
- Двусторонний увеит;
- Изъязвления роговицы;
- Пигментный ретинит (прогрессирующая дегенерация сетчатки, приводящая к слепоте).
Дыхательные пути
Инфильтрация слизистой оболочки дыхательных путей, включая глотку и гортань, может приводить к следующим последствиям:
- Слабый крик при рождении и постоянная осиплость (дисфония) в последующие годы;
- Одышка (стридор);
- Затруднение глотания (дисфагия).
Центральная нервная система
Поражение ЦНС наблюдается у 50–75% пациентов. Нейропсихиатрические проявления крайне вариабельны и, как считается, связаны преимущественно с кальцификацией миндалевидных тел (амигдалы) и височных долей головного мозга.
Клинические симптомы включают:
- Эпилепсию приблизительно в 30% случаев (не всегда коррелирует со степенью внутримозговой кальцификации);
- Мигренозные головные боли;
- Нарушения памяти и задержку интеллектуального развития;
- Аффективные расстройства, поведенческие и личностные изменения (тревожность, депрессия, вспышки агрессии, паранойя, галлюцинации, феномен отсутствия страха);
- Головокружение, атаксию, легкую психомоторную заторможенность, генерализованную дистонию (мышечные спазмы с патологическими позами) и транзиторные брахиофациальные парезы.
Каковы осложнения липоидного протеиноза?
- Острая или хроническая обструкция дыхательных путей;
- Рецидивирующие инфекции верхних дыхательных путей;
- Рецидивирующий паротит;
- Множественный кариес зубов;
- Снижение или полная потеря зрения;
- Тяжелые речевые нарушения;
- Судорожный синдром;
- Спонтанные внутричерепные кровоизлияния;
- Психосоциальная дезадаптация.
Как диагностируется липоидный протеиноз?
Диагноз устанавливается на основании патогномоничных клинических признаков и подтверждается результатами патоморфологического исследования или выявлением мутаций в гене ECM1.
Клинические признаки, заставляющие заподозрить болезнь:
- Стойкая охриплость голоса, классически проявляющаяся с младенчества слабым криком;
- Укороченная и утолщенная уздечка языка с нарушением высовывания языка вперед;
- Монилиформный блефароз (цепочки восковидных папул по реберному краю век);
- Оспоподобные рубчики на коже лица;
- Отягощенный семейный анамнез и/или кровное родство родителей.
Дополнительные инструментальные и лабораторные исследования:
- Гистологическое исследование и иммуногистохимическое окрашивание: подробнее см. патоморфология липоидного протеиноза;
- Нейровизуализация (КТ/МРТ головного мозга): выявление двусторонних кальцификатов бобовидной формы в области миндалевидных тел считается патогномоничным признаком липоидного протеиноза; кальцификаты также могут обнаруживаться в гиппокампе, парагиппокампальной извилине, полосатом теле, базальных ганглиях и эпифизе.
Молекулярно-генетическое тестирование обеспечивает окончательную верификацию диагноза и выявляет гомозиготные или компаунд-гетерозиготные мутации потери функции в гене ECM1.
Дифференциальная диагностика
В зависимости от преобладающих клинических признаков дифференциальный диагноз проводится со следующими нозологиями:
- Вакциниформная гидроа;
- Эритропоэтическая протопорфирия;
- Ксантоматоз;
- Лепра;
- Лихеноидный амилоидоз;
- Папулезный муциноз (склеромикседема);
- Врожденная дисфония;
- Врожденный гипотиреоз;
- Микседематозный лихен;
- Системный амилоидоз;
- Другие формы гиалиноза.
Каково лечение липоидного протеиноза?
Ввиду чрезвычайной редкости заболевания клинические рекомендации с высоким уровнем доказательности отсутствуют. Терапия подбирается индивидуально в зависимости от органных поражений и потребностей пациента в симптоматической и косметической коррекции.
Рекомендуется междисциплинарный подход с участием дерматолога, педиатра, оториноларинголога, невролога, офтальмолога, психиатра, стоматолога и медицинского генетика.
В будущем возможно появление этиопатогенетических методов лечения, таких как генотерапия с использованием рекомбинантного ECM1.
Специфические терапевтические мероприятия
Лечение кожно-слизистых проявлений направлено на облегчение симптомов и эстетическую коррекцию. По данным отдельных клинических наблюдений и малых серий случаев с разной степенью эффективности применяются следующие медикаментозные и хирургические методы:
- Системные ретиноиды — описано улучшение состояния кожи и уменьшение осиплости голоса на фоне длительного приема ацитретина в дозе 0,5 мг/кг/сут;
- Топические, системные и внутриочаговые глюкокортикостероиды;
- Диметилсульфоксид (ДМСО) внутрь;
- D-пеницилламин (хелатирующий агент);
- Химические пилинги;
- Криодеструкция;
- Дермабразия;
- Абляционная лазерная шлифовка (например, эрбиевым лазером Er:YAG или CO2-лазером) для иссечения отложений на голосовых складках, коррекции рубцов и устранения монилиформного блефароза;
- Блефаропластика при тяжелом монилиформном блефарозе.
Профилактика
Как и при других аутосомно-рецессивных патологиях, семьям с отягощенным анамнезом показано медико-генетическое консультирование и молекулярно-генетическое тестирование на гетерозиготное носительство мутаций при планировании беременности.
Каков прогноз при липоидном протеинозе?
Липоидный протеиноз — хроническое неизлечимое заболевание с медленно прогрессирующим, как правило, доброкачественным течением. Прогноз для жизни в целом благоприятный, ожидаемая продолжительность жизни у большинства пациентов не снижена. Исключение составляют тяжелые случаи с обструкцией дыхательных путей или массивным поражением ЦНС, способные приводить к глубокой инвалидизации или летальному исходу.
Прогрессирующие изменения кожи и постоянная дисфония часто вызывают тяжелый психоэмоциональный дискомфорт, нарушая трудовую адаптацию, снижая самооценку и качество жизни пациентов.