
Что такое порфирии?
Порфирии представляют собой группу генетически гетерогенных метаболических заболеваний, обусловленных ферментным дефектом на различных этапах биосинтеза гема. Гем является железосодержащей простетической частью гемоглобина, придающей крови характерный красный цвет. Дефицит соответствующего фермента приводит к патологическому накоплению промежуточных продуктов обмена (порфиринов и их предшественников) в сыворотке крови и внутренних органах. Высокие концентрации токсичных предшественников служат триггером острых приступов при печеночных порфириях либо вызывают выраженную фотосенсибилизацию и кожные проявления при кожных формах порфирий.
Что такое эритропоэтическая протопорфирия?
Эритропоэтическая протопорфирия (ЭПП) относится к группе кожных порфирий. В основе патогенеза ЭПП лежит наследственный дефицит активности митохондриального фермента феррохелатазы. Снижение ферментативной функции вызывает избыточное накопление свободного протопорфирина в эритроцитах, плазме и дерме, что приводит к развитию тяжелой фотосенсибилизации.
В редких случаях чрезмерная кумуляция протопорфирина в гепатобилиарной системе индуцирует токсическое поражение печени.
Кто находится в группе риска?
Эритропоэтическая протопорфирия занимает второе место по распространенности среди всех кожных форм порфирий. Частота встречаемости в популяции составляет приблизительно 1:100 000. В подавляющем большинстве случаев патология имеет наследственный генез, однако семейный анамнез часто оказывается неотягощенным из-за сложного механизма наследования и неполной пенетрантности; вероятность манифестации заболевания у потомства пораженного родителя составляет около 1:10. Мужчины и женщины болеют с одинаковой частотой.
Первые клинические симптомы обычно манифестируют в период грудного или раннего детского возраста.
Причины возникновения эритропоэтической протопорфирии
Развитие ЭПП преимущественно связано с компаунд-гетерозиготной мутацией с потерей функции в гене, кодирующем феррохелатазу (FECH; OMIM 612386), локализованном на хромосоме 18q21. Типичный генетический паттерн включает мутацию одного аллеля в сочетании с низкоэкспрессирующимся полиморфным вторым аллелем. Реже встречается сцепленная с X-хромосомой доминантная протопорфирия, вызванная мутацией с приобретением функции в гене АЛК-синтазы 2 (ALAS2). Таким образом, тип наследования может быть аутосомно-рецессивным или псевдодоминантным с неполной пенетрантностью (характерно для 96% пациентов в европейской популяции).
В исключительно редких случаях описана приобретенная форма ЭПП на фоне миелодиспластического синдрома или миелоидного лейкоза, вызванная соматической хромосомной нестабильностью и утратой локуса хромосомы 18.
Клинические проявления эритропоэтической протопорфирии
Кожные симптомы и признаки ЭПП
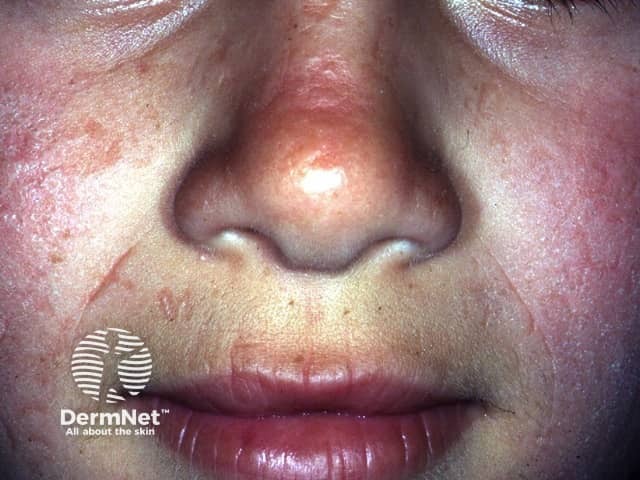
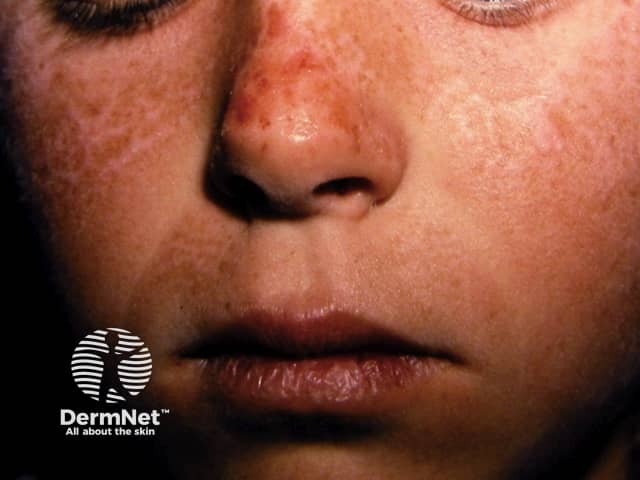
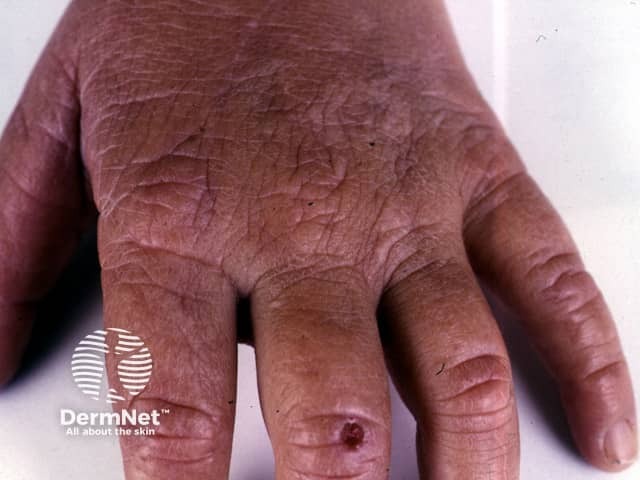
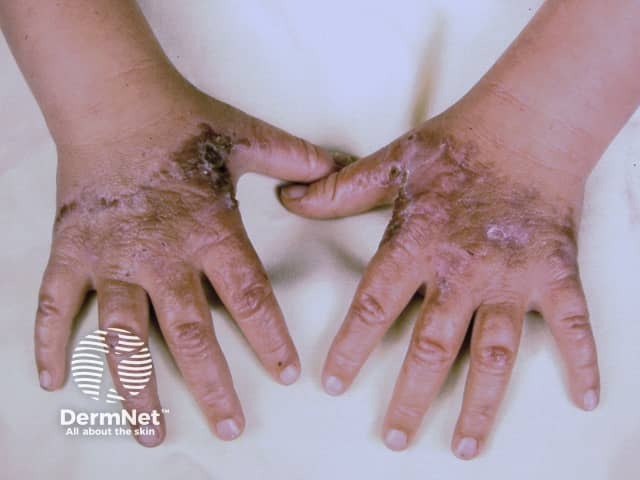
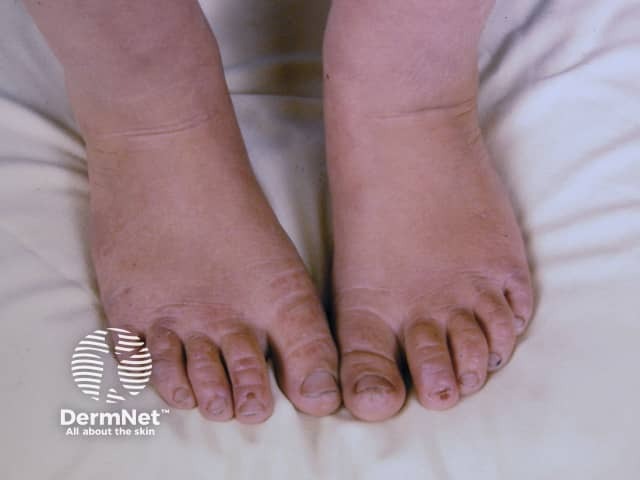
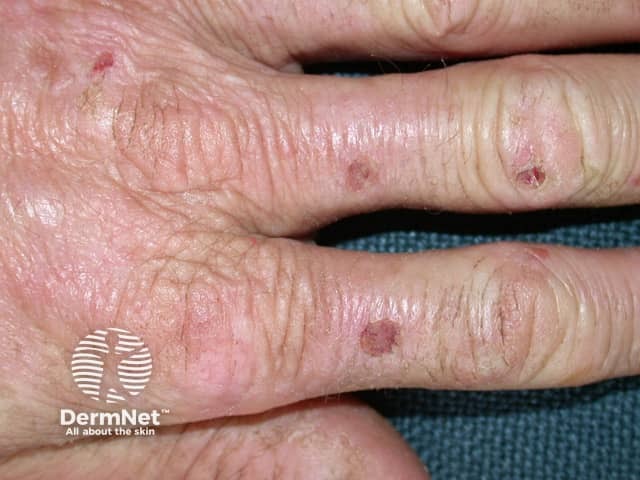
ЭПП характеризуется выраженным болевым синдромом («жгучая боль»), возникающим даже после кратковременного воздействия солнечного света, преимущественно на открытых участках тела: тыльной поверхности кистей и стоп, лице и ушных раковинах. Интенсивная боль может персистировать в течение нескольких суток после прекращения инсоляции. При этом видимые объективные изменения кожи в момент приступа нередко полностью отсутствуют. Длительная инсоляция способна приводить к развитию умеренной эритемы и отека; значительно реже формируются пузыри (везикулы и буллы) с последующим образованием корок.
- Верификация ЭПП в раннем детском возрасте затруднена — младенцы могут реагировать непрекращающимся плачем во время прогулок на солнце или поездок в автомобиле.
- Обострение клинической симптоматики регулярно наблюдается в весенне-летний период и в регионах с высокой инсоляцией.
- При многолетнем течении патологического процесса кожа лица (в области щек) и тыла кистей утолщается, формируются зоны поверхностного лихеноидного гиперкератоза и мелкие точечные атрофические рубчики («вдавленные рубцы»).
- Степень тяжести вариабельна: от легкой (для индукции боли требуются часы инсоляции) до крайне тяжелой, когда жжение возникает уже через несколько секунд контакта со светом.
- В большинстве случаев видимые объективные дерматологические изменения выражены слабо по сравнению с субъективными страданиями пациента.
Эритропоэтическая протопорфирия
Эритропоэтическая протопорфирия
Эритропоэтическая протопорфирия
Эритропоэтическая протопорфирия
Эритропоэтическая протопорфирия
Эритропоэтическая протопорфирия
Эритропоэтическая протопорфирия
Эритропоэтическая протопорфирия
Поражение печени при ЭПП
У пациентов с вовлечением печени часто определяются транзиторные минимальные отклонения в биохимических печеночных пробах. Примерно у 10% больных манифестирует тяжелое холестатическое поражение печени, сопровождающееся астеническим синдромом, болью в правом подреберье, желтухой и риском формирования острой печеночной недостаточности (на фоне нарастающей фотосенсибилизации).
У пациентов с ЭПП значительно повышена частота развития холелитиаза (желчнокаменной болезни) в молодом возрасте.
Методы диагностики
Предварительный клинический диагноз часто выставляется на этапе педиатрической практики. Для лабораторного подтверждения образцы цельной крови отправляют на флуориметрическое или хроматографическое определение фракций порфиринов в пробирках, строго защищенных от воздействия света алюминиевой фольгой.
- При люминесцентной микроскопии нативного мазка крови в УФ-свете может визуализироваться флуоресценция эритроцитов (флуороциты).
- Патогномоничным биохимическим маркером служит существенное повышение уровня свободного протопорфирина в эритроцитах (в отличие от цинк-протопорфирина).
- Проводится молекулярно-генетическое тестирование для верификации мутаций в гене феррохелатазы (FECH) или ALAS2.
- Биопсия кожи выполняется редко, так как интактная кожа гистологически не изменена; однако при хронических изменениях обнаруживаются специфические патоморфологические признаки (депонирование PAS-положительного гиалиноподобного материала в периваскулярных зонах дермы).
После верификации диагноза показан систематический мониторинг печеночных трансаминаз и билирубина, а также регулярное ультразвуковое исследование гепатобилиарной зоны.
Терапия эритропоэтической протопорфирии
Этиотропная терапия, позволяющая полностью излечить ЭПП, в настоящее время не разработана.
Ведущей терапевтической проблемой является пожизненная выраженная фотосенсибилизация.
- После возникновения приступа световой боли купировать его стандартными анальгетиками крайне трудно. Облегчение приносит погружение пораженных зон в холодную воду или применение криопакетов со льдом. Местную эффективность могут оказывать наружные средства с локальными анестетиками.
- Для предупреждения симптомов строго минимизируют экспозицию инсоляции, используют специализированную фотозащитную одежду и головные уборы с широкими полями.
- Рекомендуется атермальная тонировка автомобильных стекол специальными пленками, блокирующими видимый спектр света.
- Искусственные источники света высокой интенсивности (люминесцентные и галогеновые лампы) также способны индуцировать симптомы.
- Во время хирургических вмешательств операционное поле необходимо защищать от теплового и светового излучения бестеневых хирургических ламп с помощью желтых фильтров.
- Традиционные химические солнцезащитные кремы малоэффективны; показаны физические экраны с оксидом цинка или диоксидом титана, отражающие видимый свет.
- Пациентам показана дотация витамина D в связи со строгой светоизоляцией и приемом системных фотопротекторов.
Категорически рекомендуется отказ от употребления алкоголя для снижения гепатотоксической нагрузки и предупреждения печеночной дисфункции.
Оценка эффективности терапии базируется на сокращении выраженности боли и увеличении времени безболезненного пребывания на открытом воздухе.
- Узкополосная фототерапия УФВ 311 нм не провоцирует симптомы ЭПП и может назначаться превентивно весной (3 раза в неделю курсом до 6 недель) для индукции физиологической гиперпигментации (меланогенеза) и гиперкератоза эпидермиса, создающих естественный световой барьер.
- Системные антиоксиданты (бета-каротин, экстракт Polypodium leucotomos, варфарин, N-ацетилцистеин) применяются в клинической практике, однако убедительная доказательная база их эффективности ограничена.
- Препараты железа противопоказаны (за исключением случаев тяжелой подтвержденной железодефицитной анемии), так как избыток железа усиливает фоточувствительность при ЭПП.
- Афамеланотид — синтетический аналог альфа-меланоцитстимулирующего гормона в форме биодеградируемого подкожного имплантата, продемонстрировавший высокую клиническую эффективность и безопасность. Препарат одобрен Европейским агентством лекарственных средств (EMA) и FDA для лечения пациентов с ЭПП в статусе орфанного препарата.
- При развитии тяжелого холестатического поражения печени требуется профильная терапия (сорбенты желчных кислот, плазмаферез, обменные гемотрансфузии), а при декомпенсации — трансплантация печени.
Другое тяжелое заболевание данной группы — врожденная эритропоэтическая порфирия (болезнь Гюнтера) — на современном этапе излечима с помощью трансплантации аллогенных гемопоэтических стволовых клеток, что открывает перспективы для разработки генной и клеточной терапии ЭПП в будущем.
Список литературы
- OMIM – Online Mendelian Inheritance in Man (поисковый запрос: Erythropoietic protoporphyria).
- Biolcati G, Marchesini E, Sorge F, Barbieri L, Schneider-Yin X, Minder EI. Long-term observational study of afamelanotide in 115 patients with erythropoietic protoporphyria. Br J Dermatol 2014; 172: 1601–12. DOI: 10.1111/bjd.13598.
- Fabrikant J, Touloei K, Brown SM. A review and update on melanocyte stimulating hormone therapy: afamelanotide. J Drugs Dermatol 2013; 12: 775–9.
- Textbook of Dermatology. Ed Rook A, Wilkinson DS, Ebling FJB, Champion RH, Burton JL. Sixth edition. Blackwell Scientific Publications.
- Falchetto R. The Patient Perspective: A Matter of Minutes. Patient 13, 1–6 (2020). DOI: 10.1007/s40271-019-00399-2.
- Rhodes LE. Vitamin D status in patients with erythropoietic protoporphyria taking the systemic photoprotective agent afamelanotide. Br J Dermatol. 2024;191(3):317-318. DOI: 10.1093/bjd/ljae191.