
Что такое эпидермолитический ихтиоз?
Эпидермолитический ихтиоз — одна из пяти основных форм ихтиоза, наряду с ламеллярным ихтиозом, вульгарным ихтиозом, врожденной небуллезной ихтиозиформной эритродермией и Х-сцепленным ихтиозом.
Как правило, заболевание проявляется уже при рождении эритродермией, выраженной ранимостью кожи и образованием пузырей [1–3].
Ранее эпидермолитический ихтиоз был известен под названиями «эпидермолитический гиперкератоз» и «буллезная врожденная ихтиозиформная эритродермия Брока».
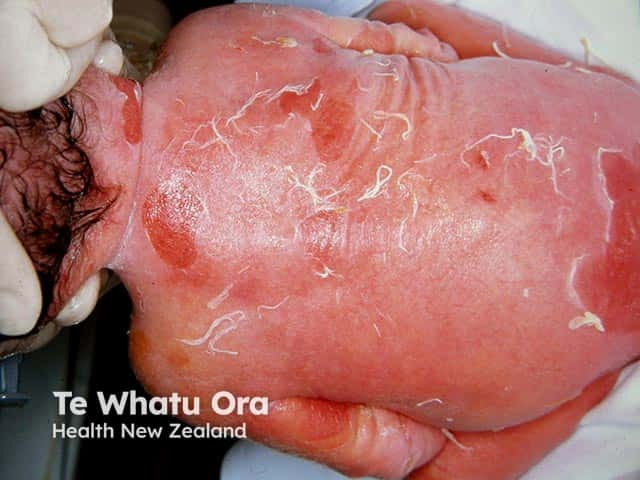
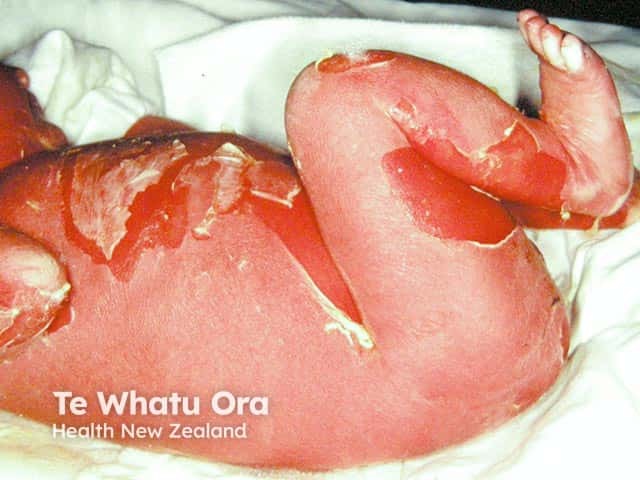
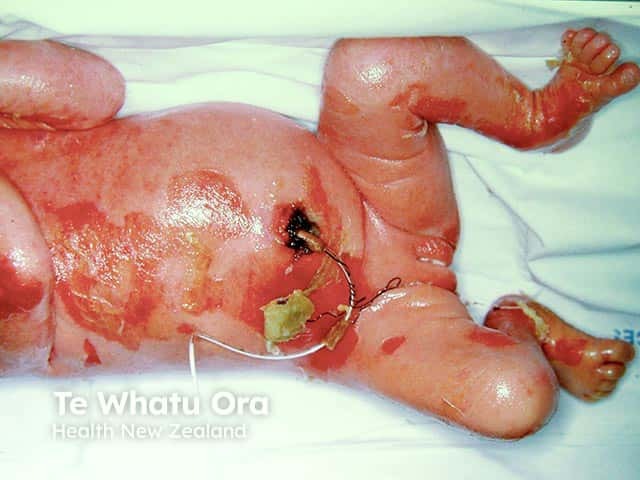
Эпидермолитический ихтиоз у новорожденного
Эрозированные участки кожи спины на фоне эритродермии у новорожденного с буллезной ихтиозиформной эритродермией (KI-patient1)
Эрозированные участки кожи нижних конечностей и живота на фоне эритродермии у новорожденного с буллезной ихтиозиформной эритродермией (KI-patient1)
Эрозированные участки кожи живота и нижних конечностей на фоне эритродермии у новорожденного с буллезной ихтиозиформной эритродермией (KI-patient1)
Каковы причины эпидермолитического ихтиоза?
Эпидермолитический ихтиоз вызывается миссенс-мутациями (заменой одного нуклеотида) в генах кератина 1 (KRT1) [4,5] и кератина 10 (KRT10) [5–7].
- Мутации в гене KRT1 ассоциированы с тяжелой ладонно-подошвенной кератодермией.
- При мутациях в гене KRT10 поражение ладоней и подошв, как правило, отсутствует [8,9].
- Эпидермолитическая ладонно-подошвенная кератодермия, ограниченная только областью ладоней и подошв, связана с мутациями в гене KRT9 [8,9].
Кератиновые тонофиламенты состоят из кератина 1 (K1) и кератина 10 (K10) и служат прочным структурным каркасом дифференцированных плоских кератиноцитов в верхних слоях эпидермиса [10–12].
Мутации в KRT1 и KRT10 приводят к нарушению сборки и снижению механической стабильности тонофиламентов K1/K10, а также к гиперкератозу вследствие нарушения физиологической десквамации эпителия [13,14].
Кто входит в группу риска?
Эпидермолитический ихтиоз — редкое заболевание, поражающее 1 из 100 000–300 000 новорожденных с одинаковой частотой среди мальчиков и девочек [1–3].
- В 50% случаев регистрируются спонтанные мутации de novo [1,2].
- Заболевание может наследоваться по аутосомно-доминантному типу с полной пенетрантностью.
- Аутосомно-рецессивный эпидермолитический ихтиоз, обусловленный инактивирующими мутациями в KRT10 со сдвигом рамки считывания, описан в трех кровнородственных семьях [15–18].
Эпидермолитический ихтиоз — единственное кератиновое заболевание, связанное с генетическим мозаицизмом: у потомства пациентов с эпидермолитическими эпидермальными невусами может развиться генерализованный эпидермолитический ихтиоз, если мутация затрагивает половые клетки (гонадальный мозаицизм) [17,19].
Каковы клинические признаки эпидермолитического ихтиоза?
Клиническая картина эпидермолитического ихтиоза включает [1–3]:
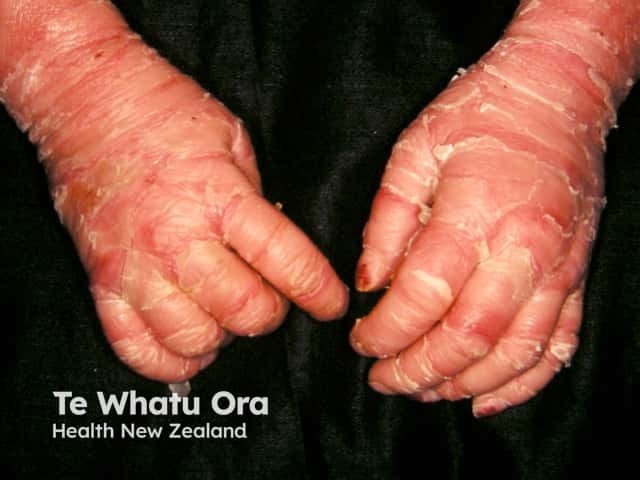
- Генерализованную эритродермию, буллезные элементы и поверхностные эрозии, присутствующие уже при рождении;
- Десквамацию, эрозии и обнажение дермы даже при минимальном трении или легкой травме;
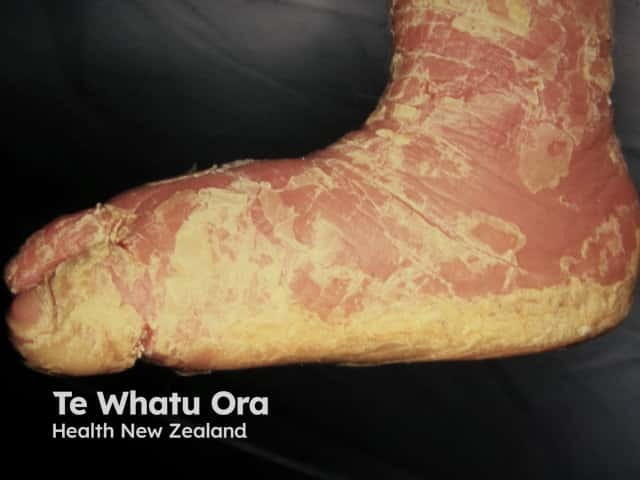
- Трансформацию симптомов с возрастом: образование пузырей постепенно сменяется появлением темно-коричневых, серых или белесоватых сухих либо мацерированных чешуек и эритемы;
- Ладонно-подошвенную кератодермию.
К частым сопутствующим симптомам относятся ангидроз (нарушение потоотделения), кожный зуд, болезненные трещины и ограничение подвижности суставов.
Волосы, ногти и слизистые оболочки, как правило, в патологический процесс не вовлекаются.
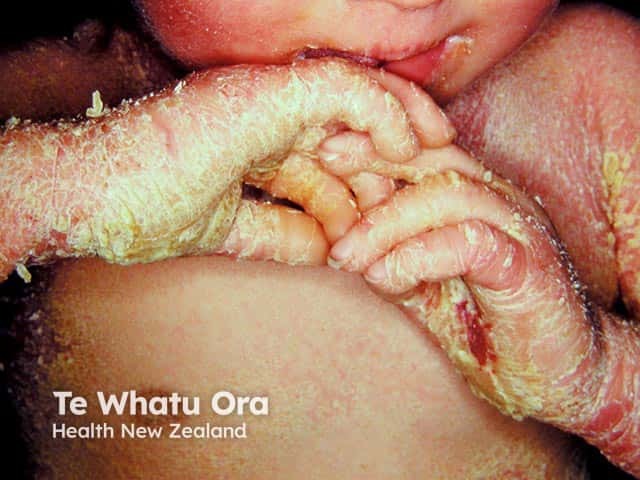
Эпидермолитический ихтиоз у ребенка грудного возраста
Тяжелая ладонная кератодермия и обширное шелушение на коже груди у младенца с буллезной ихтиозиформной эритродермией (KI-patient2)
Каковы осложнения эпидермолитического ихтиоза?
Осложнения эпидермолитического ихтиоза обусловлены выраженным нарушением барьерной функции кожи [2,3]:
- Дегидратация и водно-электролитные нарушения из-за резкого увеличения трансэпидермальной потери воды;
- Бактериальная колонизация мацерированных роговых масс, приводящая к появлению неприятного запаха, вторичному инфицированию и риску сепсиса.
Эпидермолитический ихтиоз нередко ассоциирован с атипичными меланоцитарными невусами [18]. Также описаны случаи развития сгибательных контрактур суставов кистей и стоп [20].
Как диагностируется эпидермолитический ихтиоз?
Принимая во внимание фенотипическое сходство различных форм ихтиоза, диагноз эпидермолитического ихтиоза устанавливается на основании совокупности клинических, патоморфологических и лабораторных данных. Окончательным подтверждением служит молекулярно-генетическое тестирование [1–3].
- Характерен выраженный гиперкератоз с текстурой по типу «гофрированного картона» в области кожных складок или феноменом «булыжной мостовой» на разгибательных поверхностях конечностей.
- Гистологические признаки заболевания включают выраженный гиперкератоз, вакуольную дистрофию клеток шиповатого и зернистого слоев, крупные неправильной формы кератогиалиновые гранулы, дискератоз и акантолиз (см. Патоморфология эпидермолитического гиперкератоза).
- Иммуногистохимическое исследование со специфическими антителами к кератинам позволяет определить конкретный вовлеченный тип белка.
- Секвенирование ДНК дает возможность верифицировать точную локализацию мутации, что важно для прогнозирования тяжести течения и ответа на терапию.
- Разработаны различные методы пренатальной диагностики, включая биопсию ворсин хориона, амниоцентез, фетоскопию с биопсией кожи плода, скрининг сывороточных маркеров матери, а также современные неинвазивные методики, такие как рамановская спектроскопия и оптическая когерентная томография.
Эпидермолитический ихтиоз у взрослого пациента
Локализованные сухие гиперкератотические бляшки на коже запястий у взрослого с буллезной ихтиозиформной эритродермией (KI-patient3)
Локализованные сухие гиперкератотические бляшки в подколенных ямках у взрослого с буллезной ихтиозиформной эритродермией (KI-patient3)
Локализованные сухие гиперкератотические бляшки на коже локтевых сгибов у взрослого с буллезной ихтиозиформной эритродермией (KI-patient3)
Дифференциальная диагностика
Дифференциальный диагноз эпидермолитического ихтиоза проводится с другими врожденными ихтиозами, пузырными и эрозивными дерматозами, а также синдромальными генодерматозами [2,3].
Другие врожденные ихтиозы
К числу других врожденных ихтиозов для дифференциации относятся:
- Поверхностный эпидермолитический ихтиоз (ихтиоз Сименса) — мутации в гене кератина KRT2;
- Ламеллярный ихтиоз — мутации в гене трансглутаминазы-1 TGM1;
- Вульгарный ихтиоз — мутации в гене филаггрина FLG;
- Х-сцепленный ихтиоз — мутации в гене стероидной сульфатазы STS;
- Врожденная небуллезная ихтиозиформная эритродермия — мутации в гене TGM1 и генах липоксигеназ ALOX12B, ALOXE3;
- Иглистый ихтиоз Курта — Маклина (ichthyosis hystrix) — мутации в гене KRT1;
- Ихтиоз «с конфетти» — мутации в гене KRT10.
Везикулобуллезные и эрозивные заболевания
В группу буллезных дерматозов со сходной симптоматикой входят:
- Врожденный буллезный эпидермолиз;
- Буллезное импетиго;
- Стафилококковый синдром обожженной кожи (SSSS);
- Простой герпес новорожденных;
- Врожденный транзиторный эрозивно-везикулезный дерматоз;
- Аутоиммунные пузырные дерматозы (пузырчатка, буллезный пемфигоид, приобретенный буллезный эпидермолиз, герпетиформный дерматит Дюринга и линейный IgA-зависимый буллезный дерматоз).
Синдромальные генодерматозы
Среди синдромальных наследственных заболеваний исключают:
- Синдром Нетертона — мутация в гене SPINK5, кодирующем ингибитор протеаз LEKTI;
- Синдром Шегрена — Ларссона — мутация в гене ALDH3A2 (ранее FADH), контролирующем метаболизм жирных кислот;
- Синдром Конради — Хюнерманна — Х-сцепленные мутации в гене EBP;
- CHILD-синдром — мутации в гене биосинтеза холестерина NSDHL;
- KID-синдром (кератит, ихтиоз, глухота) — мутации в гене коннексина-26 GJB2;
- Трихотиодистрофию — мутации в генах фактора репарации ДНК TFIIH (ERCC2, ERCC3, GTF2H5).
Каково лечение эпидермолитического ихтиоза?
Радикального этиотропного лечения эпидермолитического ихтиоза не существует; терапия носит симптоматический и поддерживающий характер и подбирается индивидуально с учетом возраста, пола пациента, тяжести заболевания и распространенности очагов [2,3]:
- Увлажнение и липидовосполнение кожи — критически важны для восстановления барьера и предотвращения электролитных нарушений. Применяются эмоленты на основе глицерола, вазелина и других физиологических липидов.
- Антисептики — использование антибактериальных очищающих средств, растворов хлоргексидина и ванн со слабым раствором гипохлорита натрия снижает уровень бактериальной колонизации и предупреждает инфекции, требующие назначения наружных или системных антибиотиков.
- Кератолитики — базовое направление терапии для коррекции гиперкератоза. Применяются препараты, содержащие альфа-гидроксикислоты (АНА), мочевину, пропиленгликоль, салициловую кислоту, N-ацетилцистеинамид, лиарозол и кальципотриол.
Системные ретиноиды назначаются для подавления гиперкератинизации и предупреждения суперинфекции в тяжелых случаях; наибольшая эффективность отмечена у пациентов с мутациями в гене KRT10 [21,22]. Однако ретиноиды способны парадоксально повышать ранимость эпидермиса и провоцировать появление новых пузырей, поэтому их применение требует особой осторожности и динамического наблюдения [23].
Каков прогноз при эпидермолитическом ихтиозе?
Прогноз заболевания вариабелен и зависит от степени выраженности симптомов. В неонатальном периоде существует непосредственная угроза жизни от дегидратации, тяжелых инфекций и сепсиса. Пациенты, преодолевшие критический период, на протяжении всей жизни сталкиваются с эпизодами образования пузырей, ранимостью кожи, склонностью к инфекциям, а также с выраженным психологическим стрессом и социальной дезадаптацией [1,2].
Экспериментальные методы генотерапии с использованием сайт-специфического редактирования генома продемонстрировали возможность восстановления стабильности тонофиламентов в первичных кератиноцитах с мутацией KRT10 [24], что открывает обнадеживающие терапевтические перспективы в будущем.