
Что такое синдром Линча?
Синдром Линча (OMIM 120435) — наиболее распространенный наследственный синдром с предрасположенностью к развитию онкологических заболеваний. Он также известен как наследственный неполипозный колоректальный рак (ННПКР), редким специфическим фенотипическим вариантом которого является синдром Мюир — Торре (OMIM 158320).
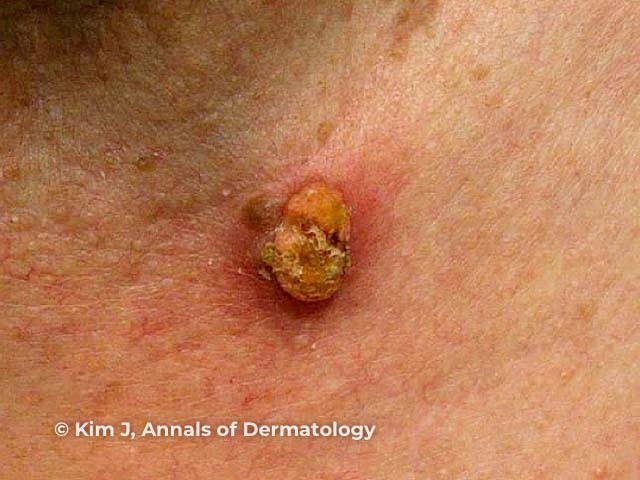
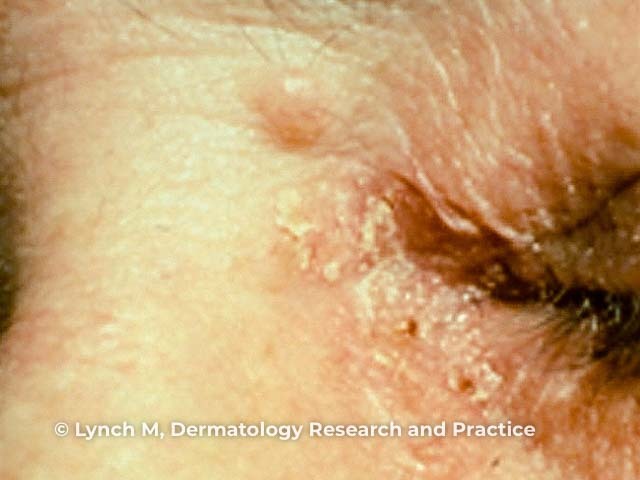
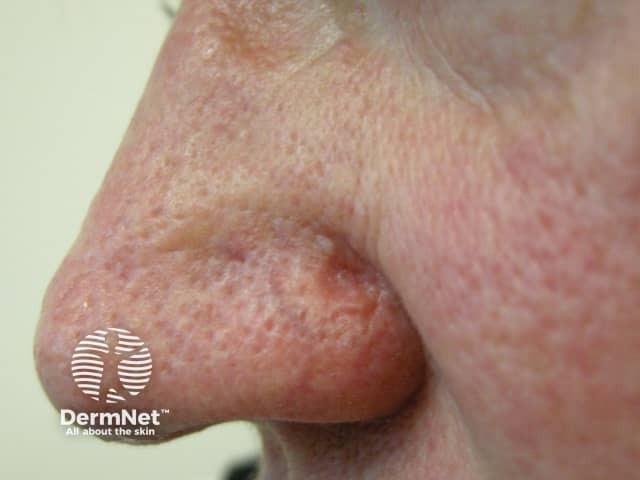
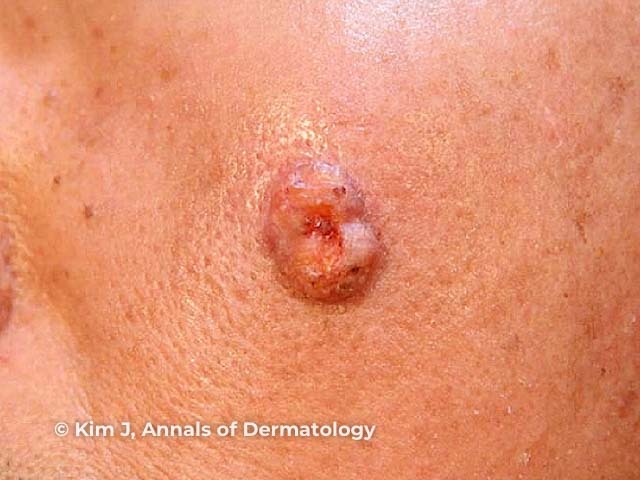
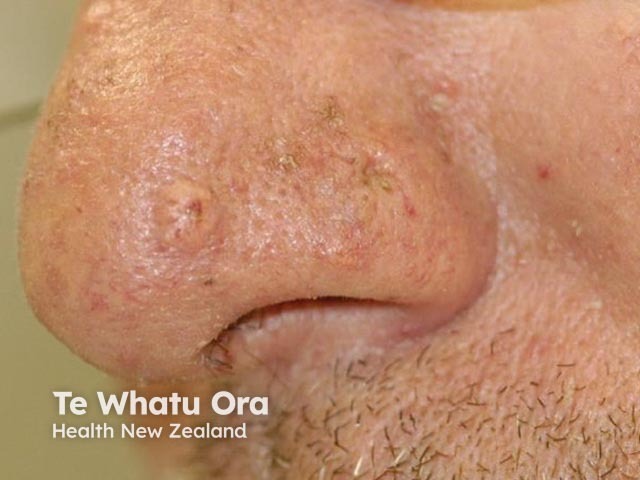
Карцинома сальной железы при синдроме Мюир — Торре
Рисунок 1
Рисунок 2
Рисунок 3
Рисунок 1 воспроизведен из: Kim JE, Kim JH, Chung KY, Yoon JS, Roh MR. Clinical features and association with visceral malignancy in 80 patients with sebaceous neoplasms. Ann Dermatol. 2019;31(1):14–21.
Рисунок 2 воспроизведен из: Lynch MC, Anderson BE. Ileocecal adenocarcinoma and ureteral transitional cell carcinoma with multiple sebaceous tumors and keratoacanthomas in a case of Muir-Torre syndrome. Dermatol Res Pract. 2010;2010:173160.
Кто входит в группу риска?
Синдром Линча встречается с частотой примерно 1 случай на 350 человек среди европеоидной, азиатской и негроидной популяций.
Синдром Мюир — Торре (СМТ) чаще регистрируется у мужчин (соотношение 3:2); средний возраст появления кожных симптомов составляет 53 года (варьирует от 21 до 88 лет).
Ультрафиолетовое излучение, лучевая терапия и медикаментозная иммуносупрессия (в частности, терапия такролимусом и циклоспорином, например, у реципиентов трансплантатов) способны провоцировать манифестацию латентно протекающего синдрома Мюир — Торре.
В чем причина синдрома Линча?
В основе синдрома Линча лежит нарушение системы репарации ошибочно спаренных нуклеотидов ДНК (mismatch repair, MMR). Это приводит к микросателлитной нестабильности (MSI) и накоплению мутаций в онкогенах и генах-супрессорах опухолевого роста, что завершается неопластической трансформацией. Ключевые гены, вовлеченные в процесс репарации у человека: MLH1, MLH3, MSH2, MSH3, MSH6, PMS1 и PMS2.
Герминальные мутации в любом из этих генов могут приводить к развитию синдрома Линча, хотя спектр возникающих злокачественных новообразований различается в зависимости от конкретного пораженного гена.
Синдром Мюир — Торре рассматривается как фенотипический вариант синдрома Линча и составляет 1–2% всех случаев. В 90% наблюдений он ассоциирован с мутациями в гене MSH2. Мутации генов MLH1 и MSH6 при СМТ встречаются редко. Описан также аутосомно-рецессивный вариант с микросателлитной стабильностью.
Синдром Тюрко (Тюрке) — еще один редкий вариант синдрома Линча, проявляющийся аденомами толстой кишки и первичными опухолями центральной нервной системы; он чаще обусловлен мутациями в генах MLH1 и PMS2.
Каковы клинические проявления синдрома Линча?
Синдром Линча сопряжен с высоким риском развития целого спектра злокачественных опухолей: колоректального рака, карцином желудка, поджелудочной железы, эндометрия, яичников, уротелиального тракта (почечная лоханка, мочеточник, простата) и опухолей головного мозга. Описаны многочисленные новообразования кожи, характерные преимущественно для синдрома Мюир — Торре. Поражения кожи могут выступать в качестве дебютного симптома синдрома Линча и составляют 3–5% среди всех внекишечных опухолей при данной патологии.
Кожные проявления синдрома Линча
- Опухоли сальных желез — патогномоничный кожный маркер синдрома Мюир — Торре; хотя типичной локализацией является периорбитальная область, при СМТ они способны возникать на любых участках кожного покрова.
- Аденома сальной железы (себоаденома) — доброкачественная эпителиальная опухоль кожи, проявляющаяся медленно растущими папулами или узлами желтоватого цвета, нередко с центральным вдавлением или изъязвлением; наиболее частый и специфичный маркер СМТ, выявляемый у 2/3 пациентов.
- Себацеома (сальная эпителиома) — клинически сходна с аденомой сальной железы, дифференцируется гистологически; развивается у 1/4 больных.
- Карцинома сальной железы (себокарцинома) — возникает у 1/3 пациентов; для синдрома Мюир — Торре типично экстраокулярное расположение.
- Базальноклеточная карцинома с себоцитарной дифференцировкой.
- Гиперплазия сальных желез и невус сальных желез (невус Ядассона) не имеют патогенетической связи с СМТ.
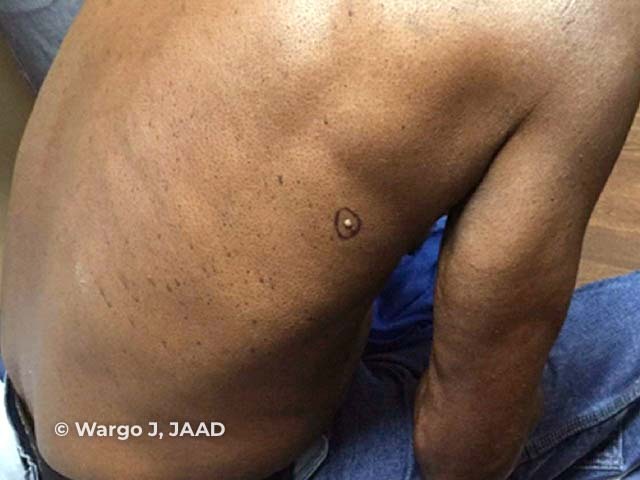
Карцинома сальной железы при синдроме Мюир — Торре
Рисунок 4
Рисунок 5
Рисунок 6
Рисунок 4 воспроизведен из: Wargo JJ, Plaza JA, Carr D. Sebaceous neoplasia leading to the diagnosis of Muir-Torre syndrome in an African American man. JAAD Case Rep. 2021;11:72-3.
Рисунок 5 воспроизведен из: Kim JE, Kim JH, Chung KY, Yoon JS, Roh MR. Clinical features and association with visceral malignancy in 80 patients with sebaceous neoplasms. Ann Dermatol. 2019;31(1):14–21.
- Другие неоплазии кожи:
- Множественные кератоакантомы — признаны частью клинического спектра синдрома Линча / Мюир — Торре; при СМТ в структуре кератоакантом гистологически часто определяется себоцитарная дифференцировка.
- Плоскоклеточный рак кожи (ПКРК) — формально не включен в диагностические критерии синдрома, однако крупные исследования подтверждают повышенный риск развития ПКРК у пациентов с синдромом Линча.
- Множественные фолликулярные или эпидермоидные кисты.
- Гранулы Фордайса.
Дерматоскопические признаки аденомы сальной железы и себацеомы
- Древовидные ветвящиеся сосуды или радиальные телеангиэктазии.
- Бело-желтый фон.
- Бесструктурный овальный центр бело-желтого цвета или беспорядочно расположенные желтые комедоноподобные глобулы.
Каковы осложнения синдрома Линча?
Синдром Линча характеризуется манифестацией множественных синхронных и метахронных злокачественных опухолей, зачастую в молодом возрасте, способных к метастазированию и летальному исходу. Карциномы сальных желез обладают местнодеструирующим инвазивным ростом и метастатическим потенциалом.
Как диагностируется синдром Линча?
Клинический диагноз синдрома Линча базируется на критериях Amsterdam II или пересмотренных рекомендациях Bethesda (Revised Bethesda Guidelines) с обязательной верификацией молекулярно-генетическими методами.
Критерии Amsterdam II включают:
- Наличие трех и более родственников с гистологически верифицированным раком, ассоциированным с синдромом Линча (при исключении семейного аденоматозного полипоза);
- Случаи рака зарегистрированы не менее чем в двух поколениях;
- Как минимум у одного родственника диагноз злокачественного новообразования выставлен в возрасте до 50 лет.
Синдром Мюир — Торре устанавливается на основании сочетания опухолей сальных желез, множественных кератоакантом и висцеральных опухолей, ассоциированных с синдромом Линча. Необходим детальный сбор семейного анамнеза, охватывающий родственников первой и второй степени родства. Опухоли сальных желез диагностируются на основании биопсии кожи [см. Патоморфология себацеомы, Патоморфология карциномы сальной железы]. Вероятность СМТ следует предполагать у любого пациента моложе 50 лет при наличии солитарной аденомы сальной железы, множественных сальных опухолей или локализации процесса вне области головы и шеи; первичное обследование должно включать иммуногистохимическое исследование биоптата.
Диагностический алгоритм включает:
- Иммуногистохимическое (ИГХ) исследование ткани опухоли на дефицит белков MMR и определение микросателлитной нестабильности (MSI);
- Секвенирование ДНК опухолевой ткани;
- Молекулярно-генетический анализ ДНК клеток периферической крови на герминальные мутации.
Генетическое консультирование и тестирование родственников позволяет выявить бессимптомных носителей мутаций для проведения соответствующего онкоскрининга.
Дифференциальный диагноз
- Синдром невоидной базальноклеточной карциномы (синдром Горлина — Гольца);
- Синдром Бёрта — Хога — Дюбе;
- Болезнь (синдром) Коудена;
- Туберозный склероз.
Каково лечение синдрома Линча?
Пациенты с синдромом Линча нуждаются в пожизненном мультидисциплинарном скрининге: эндоскопии ЖКТ, цитологии осадка мочи, инструментальной визуализации и других исследованиях. Возраст старта программ скрининга определяется отягощенностью семейного анамнеза. Рекомендуется выполнение колоноскопии каждые 1–2 года, начиная с возраста 20–25 лет (или на 2–5 лет раньше самого раннего случая колоректального рака в семье). Выявленные злокачественные опухоли лечат согласно протоколам (хирургическое иссечение, лучевая терапия, химио- и/или иммунотерапия).
Применение ацетилсалициловой кислоты (аспирина) в дозе 600 мг/сутки показало снижение риска колоректального рака при синдроме Линча. Назначение сиролимуса рекомендуется пациентам с СМТ, нуждающимся в иммуносупрессивной терапии после трансплантации органов.
Ежегодно показан тотальный дерматологический осмотр с эксцизионной биопсией подозрительных очагов. Очаги, подозрительные на кератоакантому, подлежат радикальному удалению, тактика выжидательного наблюдения недопустима. При карциноме сальной железы методом выбора является микрографическая хирургия по Мосу (Mohs) или широкое локальное иссечение с контролем краев резекции и оценкой состояния регионарных лимфатических узлов.
Пациентов необходимо проинформировать о ранних признаках злокачественных новообразований внутренних органов, включая онкогинекологические опухоли (рак эндометрия и яичников).
Каков прогноз при синдроме Линча?
Раннее выявление и своевременное лечение опухолей у пациентов с синдромом Линча значительно повышают выживаемость. При данном синдроме течение висцеральных карцином может характеризоваться несколько менее агрессивным поведением по сравнению со спорадическими опухолями той же гистологической дифференцировки. Карцинома сальных желез дает локальные или метастатические рецидивы в 25% случаев.
Библиография
- Bansidhar BJ. Extracolonic manifestations of Lynch syndrome. Clin Colon Rectal Surg. 2012;25(2):103–10. doi:10.1055/s-0032-1313781. PubMed Central
- Georgeson P, Walsh MD, Clendenning M, et al. Tumor mutational signatures in sebaceous skin lesions from individuals with Lynch syndrome. Mol Genet Genomic Med. 2019;7(7):e00781. doi:10.1002/mgg3.781. Journal
- John AM, Schwartz RA. Muir-Torre syndrome (MTS): an update and approach to diagnosis and management. J Am Acad Dermatol. 2016;74(3):558–66. doi:10.1016/j.jaad.2015.09.074. PubMed
- Kim JE, Kim JH, Chung KY, Yoon JS, Roh MR. Clinical features and association with visceral malignancy in 80 patients with sebaceous neoplasms. Ann Dermatol. 2019;31(1):14–21. doi:10.5021/ad.2019.31.1.14. Journal
- Le S, Ansari U, Mumtaz A, et al. Lynch syndrome and Muir-Torre syndrome: an update and review on the genetics, epidemiology, and management of two related disorders. Dermatol Online J. 2017;23(11):13030/qt8sg5w98j. Journal
- Leclerc J, Vermaut C, Buisine MP. Diagnosis of Lynch syndrome and strategies to distinguish Lynch-related tumors from sporadic MSI/dMMR tumors. Cancers (Basel). 2021;13(3):467. doi:10.3390/cancers13030467. Journal
- Lynch MC, Anderson BE. Ileocecal adenocarcinoma and ureteral transitional cell carcinoma with multiple sebaceous tumors and keratoacanthomas in a case of Muir-Torre syndrome. Dermatol Res Pract. 2010;2010:173160. doi:10.1155/2010/173160. Journal
- Moorthy V, Sanku K, Singh HP, Khillan R, Patel PP. Cutaneous squamous cell carcinoma in Lynch syndrome - an overlooked association. Cureus. 2021;13(2):e13553. doi:10.7759/cureus.13553. PubMed Central
- Wargo JJ, Plaza JA, Carr D. Sebaceous neoplasia leading to the diagnosis of Muir-Torre syndrome in an African American man. JAAD Case Rep. 2021;11:72-3. doi:10.1016/j.jdcr.2021.03.021. PubMed Central
Материалы на DermNet
- Опухоли придатков кожи
- Кожные маркеры внутренних злокачественных новообразований
- Патоморфология себацеомы
- Карцинома сальной железы
- Патоморфология карциномы сальной железы
- Кожные проявления заболеваний ЖКТ
Другие веб-ресурсы
- Синдром Мюир — Торре — Medscape
- Синдром Линча — GeneReviews
- База данных OMIM (Online Mendelian Inheritance in Man):
- Синдром Линча (OMIM 120435)
- Синдром Мюир — Торре (OMIM 609309)