
Что такое синдром Коудена?
Синдром Коудена — это редкое аутосомно-доминантное наследственное заболевание, характеризующееся развитием гамартом в различных органах и тканях, включая молочные железы, щитовидную железу, матку, головной мозг, кожу и слизистые оболочки, сопряженное с повышенным риском развития злокачественных новообразований. Заболевание также известно как «болезнь Коуден» или «синдром множественных гамартом».
Синдром Коудена входит в спектр патологий, объединенных термином «PTEN-ассоциированные гамартомные опухолевые синдромы» (PTEN Hamartoma Tumour Syndromes, PHTS), к которым также относятся синдром Баннаяна–Райли–Рувалькаба, синдром Протея и Протей-подобный синдром.
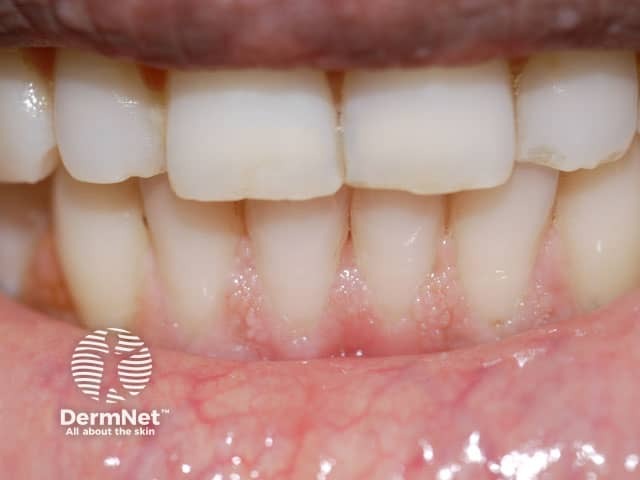
Симптом «булыжной мостовой» на слизистой оболочке десен при синдроме Коудена
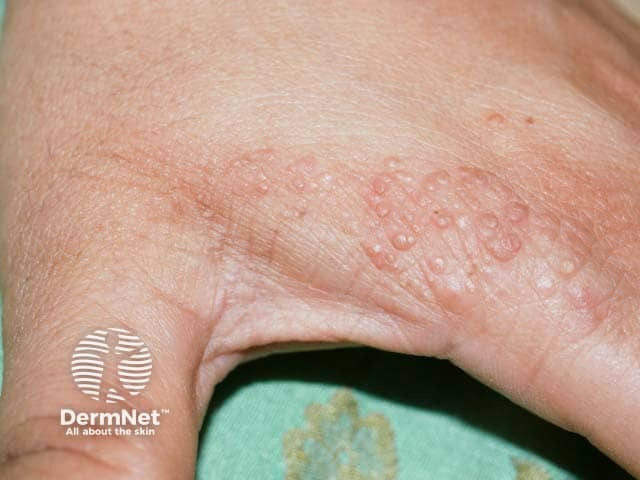
Бородавчатые папулы на коже кисти при синдроме Коудена
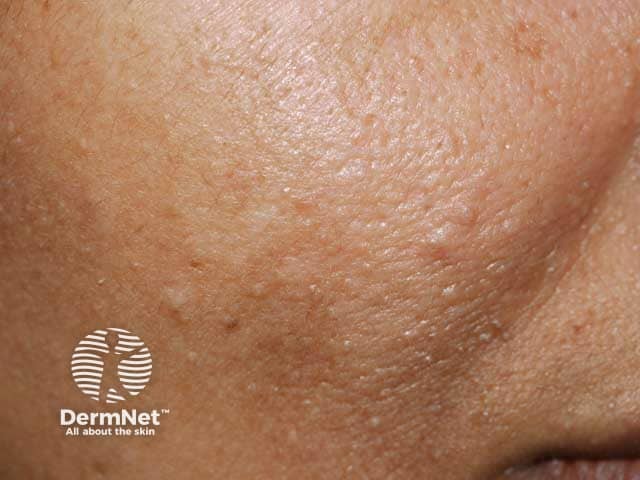
Трихилеммомы лица при синдроме Коудена
Кто находится в группе риска?
Распространенность синдрома Коудена составляет 1:200 000 человек с преобладанием среди лиц женского пола. Большинство описанных случаев приходится на представителей европеоидной расы. Кожные проявления манифестируют, как правило, на втором или третьем десятилетии жизни.
Причины развития синдрома Коудена
В основе синдрома Коудена лежат инактивирующие мутации с утратой функции (loss-of-function) в гене-супрессоре опухолевого роста фосфатазы и гомолога тензина (PTEN), локализованном на хромосоме 10q23. Это приводит к неконтролируемой пролиферации клеток и формированию гамартоматозных разрастаний.
Примерно в 45% случаев заболевание обусловлено мутациями в гене PTEN, возникшими de novo.
Клинические проявления синдрома Коудена
Кожно-слизистые проявления
Гамартомы кожи и слизистых оболочек выявляются практически у 100% пациентов. Они могут появляться еще в детском возрасте, но отчетливо манифестируют на втором-третьем десятилетии жизни.
-
- Папулы телесного или желтовато-коричневого цвета с уплощенной верхушкой и бородавчатой поверхностью диаметром 1–5 мм, локализующиеся в центральной части лица: вокруг глаз, носа и рта.
-
Склеротические фибромы
- Четко отграниченные гладкие папулы цвета нормальной кожи.
-
- Гиперкератотические бородавчатые элементы на ладонно-подошвенных или тыльных поверхностях кистей и стоп; иногда встречаются на коже лица и туловища. Обычно полупрозрачные, с центральным вдавлением.
-
Папилломатоз слизистой оболочки полости рта
- Папилломы губ, языка, щек и десен формируются практически у всех пациентов ко второму десятилетию жизни.
- Выраженный папилломатоз придает слизистой оболочке характерный рельефный вид «булыжной мостовой».
-
Липомы мягких тканей.
-
Кожно-слизистые невромы.
-
Множественные лентиго головки полового члена.
-
Сосудистые аномалии, такие как ангиолипомы (встречаются у пациентов с частотой до 35%).
-
Меланома (диагностируется у 5% больных).
-
Гликогенный акантоз слизистой оболочки пищевода (выявляется у 80% пациентов).
Экстракутанные проявления
- Центральная нервная система
- Болезнь Лермитта–Дюкло (диспластическая ганглиоцитома мозжечка) — гамартома, описанная в 15% опубликованных клинических наблюдений (истинная распространенность не установлена). Манифестация возможна в детском или взрослом возрасте; дебют у взрослых сильнее коррелирует с синдромом Коудена.
- Ассоциированные расстройства аутистического спектра. Задержка психомоторного развития и интеллектуальные нарушения встречаются примерно у 15% пациентов.
- Костно-мышечная система
- Макроцефалия (не менее чем у 80% пациентов с болезнью Коуден).
- Высокое готическое нёбо.
- Сколиоз.
- Щитовидная железа
- Зоб.
- Киста щитоязычного протока.
- Аденома щитовидной железы.
- Рак щитовидной железы (у 10–30% пациентов, с явным преобладанием фолликулярного рака).
- Молочные железы
- Фиброзно-кистозная мастопатия и фиброаденомы.
- Рак молочной железы (развивается у 85% женщин).
- Желудочно-кишечный тракт
- Гамартоматозные полипы желудочно-кишечного тракта.
- Колоректальный рак.
- Мочеполовая система
- Почечноклеточный рак (пожизненный риск достигает 34%).
- Рак эндометрия (риск 5–28%, наиболее высокий относительный риск отмечается у женщин в возрасте до 50 лет).
Особенности проявлений при различных фототипах кожи
Подавляющее большинство описанных в литературе пациентов с синдромом Коудена принадлежали к европеоидной расе.
Осложнения синдрома Коудена
Не менее чем у 40% пациентов с болезнью Коуден развивается как минимум одна злокачественная опухоль. Характер осложнений зависит от пораженной онкологическим процессом органной системы.
Диагностика синдрома Коудена
В 1996 году Международный консорциум по изучению синдрома Коудена (International Cowden Consortium) разработал диагностические критерии, которые с незначительными модификациями применяются по сей день.
Патогномоничные критерии
Кожно-слизистые поражения:
- Трихилеммомы лица;
- Акральный кератоз;
- Папилломатозные высыпания;
- Поражения слизистых оболочек.
Большие критерии
- Рак молочной железы;
- Рак щитовидной железы (особенно фолликулярная карцинома);
- Макроцефалия (окружность головы ≥ 97-го перцентиля);
- Болезнь Лермитта–Дюкло.
Малые критерии
- Другие патологии щитовидной железы;
- Когнитивные нарушения (IQ ≤ 75);
- Гамартоматозные полипы кишечника;
- Фиброзно-кистозная болезнь молочных желез;
- Липомы;
- Фибромы;
- Опухоли мочеполовой системы (лейомиома матки, почечноклеточный рак) или врожденные аномалии развития.
Диагноз синдрома Коудена устанавливается при наличии у пациента любого из следующих сочетаний:
- Два больших критерия, одним из которых обязательно является макроцефалия или болезнь Лермитта–Дюкло;
- Один большой и три малых критерия;
- Четыре малых критерия;
- Поражения кожи/слизистых оболочек или ладонно-подошвенный кератоз служат самостоятельным критерием, если обнаружено шесть или более элементов, как минимум три из которых — трихилеммомы;
- Папулы лица в сочетании с папилломатозом слизистой оболочки полости рта;
- Папилломатоз слизистой оболочки рта в сочетании с акральным кератозом;
- Шесть и более очагов ладонно-подошвенного кератоза.
В семьях с подтвержденным случаем болезни Коуден диагноз родственнику выставляется при наличии:
- Любого одного большого критерия (при наличии или отсутствии малых критериев);
- Двух малых критериев.
Дифференциальная диагностика
- Синдром Бёрта–Хога–Дьюба (Birt–Hogg–Dubé);
- Множественная эндокринная неоплазия 1, 2B и 3 типов;
- Синдром Баннаяна–Райли–Рувалькаба;
- Туберозный склероз;
- Спорадические множественные опухоли придатков кожи лица (например, трихилеммомы, трихофолликуломы и сирингомы);
- Болезнь Дарье;
- Изолированный папилломатоз полости рта.
Лечение синдрома Коудена
Пациенты с болезнью Коуден нуждаются в пожизненной ежегодной диспансеризации, углубленных физикальных осмотрах, лабораторных и инструментальных обследованиях для регулярного онкоскрининга скрытых злокачественных опухолей.
Особую роль играет медико-генетическое консультирование родственников, прежде всего женщин, имеющих наивысший риск онкологических осложнений.
Купирование кожных проявлений включает:
- Крем с 5-фторурацилом;
- Системные ретиноиды (преимущественно ацитретин), позволяющие временно контролировать проявления дерматоза (после отмены препарата рецидивы возникают регулярно);
- Ингибиторы mTOR (находятся на стадии клинических исследований);
- Хирургическая коррекция папул лица: химические пилинги, лазерная шлифовка, хирургическое иссечение и/или тангенциальная (бритвенная) эксцизия.
Прогноз
При условии раннего выявления неоплазий и своевременного адекватного онкологического лечения показатели излечимости высоки, а ожидаемая продолжительность жизни может приближаться к популяционной норме.
Список литературы
- Gammon A, Jasperson K, Champine M. Genetic basis of Cowden syndrome and its implications for clinical practice and risk management. Appl Clin Genet. 2016;9:83–92. Published 2016 Jul 13. doi:10.2147/TACG.S41947. PubMed Central
- Garofola C, Jamal Z, Gross GP. Cowden Disease. In: StatPearls. Treasure Island (FL): StatPearls Publishing; July 28, 2021. PubMed
- Modi RM, Arnold CA, Stanich PP. Diffuse Esophageal Glycogenic Acanthosis and Colon Polyposis in a Patient With Cowden Syndrome. Clin Gastroenterol Hepatol. 2017;15(8):e131–e132. doi:10.1016/j.cgh.2016.12.006. PubMed
- Pilarski R, Burt R, Kohlman W, Pho L et al. Cowden syndrome and the PTEN hamartoma tumor syndrome: systematic review and revised diagnostic criteria. J Natl Cancer Inst. 2013;105(21):1607–16. doi:10.1093/jnci/djt277. Journal
- Pilarski R, Eng C. Will the real Cowden syndrome please stand up (again)? Expanding mutational and clinical spectra of the PTEN hamartoma tumour syndrome. J Med Genet. 2004;41(5):323–6. doi:10.1136/jmg.2004.018036. Journal
Материалы на DermNet
- Кожные маркеры висцеральных злокачественных опухолей
- Синдромы эпидермальных невусов
- Кожные проявления гастроэнтерологических заболеваний
- Гамартома
Дополнительные ресурсы