
Что такое пруригинозный буллезный эпидермолиз?
Пруригинозный буллезный эпидермолиз (OMIM 604129) — это редкая и клинически гетерогенная форма дистрофического буллезного эпидермолиза (дистрофический БЭ), возникающая в результате мутаций в гене коллагена VII типа.
Заболевание впервые описано в 1994 году; к настоящему времени в мировой литературе задокументировано менее 100 случаев, в связи с чем данные о его патогенезе и эффективных методах терапии остаются ограниченными.
Кто заболевает пруригинозным буллезным эпидермолизом?
Пруригинозный буллезный эпидермолиз (БЭ) может манифестировать как в период новорожденности, так и во взрослом возрасте.
- У новорожденных пруригинозный БЭ обычно проявляется образованием пузырей (булл) на дистальных отделах конечностей. Буллезные высыпания могут персистировать либо временно регрессировать в младенческом возрасте.
- В пубертатном периоде или в молодом взрослом возрасте у пациентов появляются интенсивно зудящие лихенифицированные бляшки, сохраняющиеся длительно. Первичная манифестация дерматоза может задерживаться вплоть до второго или третьего десятилетия жизни.
Каковы причины пруригинозного буллезного эпидермолиза?
Как и при других формах дистрофического БЭ, клинические симптомы заболевания обусловлены мутациями в гене COL7A1, расположенном на хромосоме 3p21.3 и кодирующем коллаген VII типа. Описания клинических случаев пруригинозного буллезного эпидермолиза демонстрируют широкий спектр генетических нарушений, включая миссенс-мутации, нонсенс-мутации, мутации со сдвигом рамки считывания и мутации сайтов сплайсинга.
Коллаген VII типа выступает ключевым структурным белком якорных фибрилл дермо-эпидермального соединения (ДЭС). Мутации нарушают стабильность и функцию якорных фибрилл, что приводит к отслойке эпидермиса и расщеплению ДЭС ниже уровня плотной пластинки (lamina densa). Клинически это проявляется возникновением механически индуцированных пузырей, заживающих с формированием рубцов.
Тип наследования вариабелен: описаны как аутосомно-доминантный, так и аутосомно-рецессивный типы передачи. Однако большинство наблюдаемых случаев являются спорадическими.
Природа характерного выраженного зуда изучена недостаточно. Повышение уровня общего сывороточного IgE было выявлено у 7 из 9 обследованных пациентов с пруригинозным БЭ (в некоторых случаях показатели превышали верхнюю границу нормы более чем в 3 раза). Тем не менее наличие личного или семейного атопического анамнеза у трех из этих пациентов не позволяет сделать однозначный вывод о роли IgE-опосредованных реакций.
Каковы клинические проявления пруригинозного буллезного эпидермолиза?
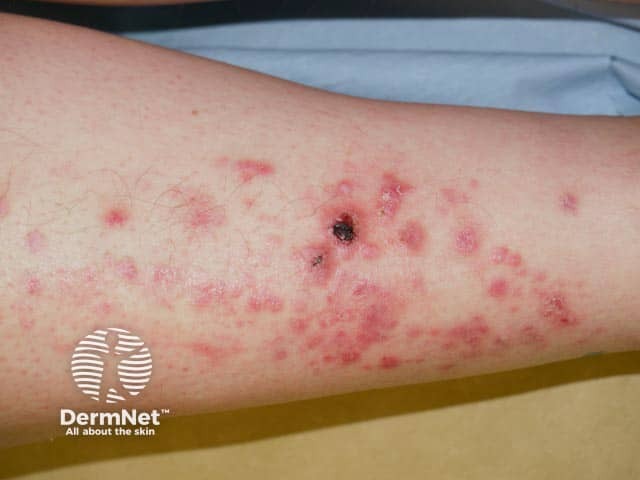
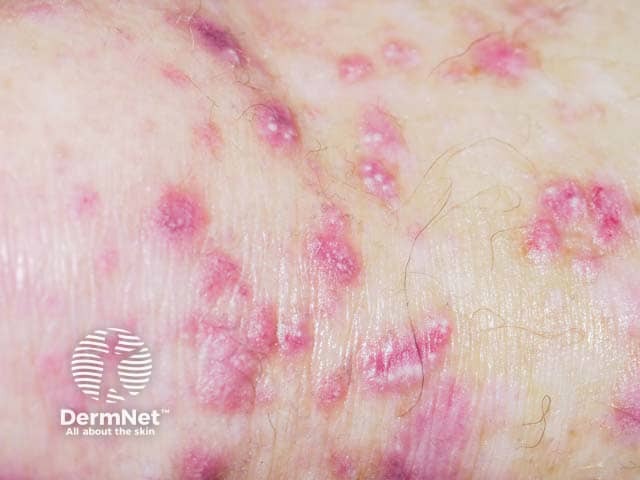
Пруригинозный БЭ характеризуется возникновением мучительного зуда и формированием гипертрофических папул, узлов и бляшек, чаще всего локализующихся на нижних конечностях.
- Экскориации (следы расчесов)
- Лихенифицированные очаги лилового (синюшно-красного) цвета
- Преимущественно линейный характер расположения элементов
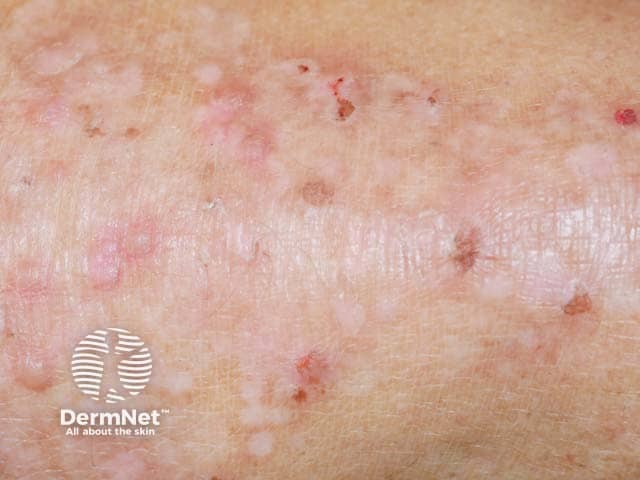
- Почесухоподобные (пруригинозные) высыпания с последующим рубцеванием и образованием милиумов (эпидермальных кист)
- Типичное поражение передней поверхности голеней (претибиальной зоны); в процесс могут вовлекаться предплечья и туловище
- Кожа лица, шеи и сгибательных складок обычно интактна
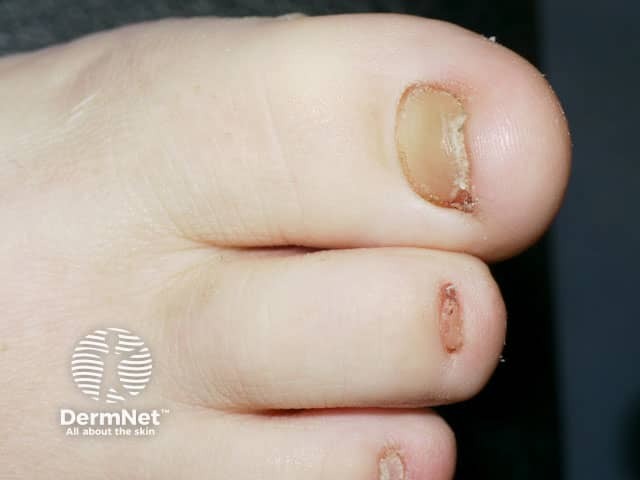
- Часто наблюдается дистрофия ногтевых пластин (ониходистрофия)
Папулы, милиумы, диспигментация
Ониходистрофия
Каковы осложнения пруригинозного буллезного эпидермолиза?
- Критическое снижение качества жизни из-за непрекращающегося тяжелого зуда
- Выраженная вторичная лихенификация и рубцовые деформации кожи
- Лимфедема нижних конечностей
- Плоскоклеточный рак кожи (в редких случаях)
С чем проводят дифференциальную диагностику?
- Узловатая почесуха (пруриго Гайда)
- Ограниченный нейродермит (простой хронический лишай Видаля)
- Гипертрофический (бородавчатый) красный плоский лишай
- Первичный амилоидоз кожи (лихеноидный амилоидоз)
Как диагностируется пруригинозный буллезный эпидермолиз?
Диагноз устанавливается на основании семейного анамнеза, характерной клинической картины и механобуллезного анамнеза (появление пузырей при травматизации) с обязательным подтверждением инструментальными и лабораторными методами.
-
Световая микроскопия биоптата кожи:
- гиперкератоз, акантоз, расслоение дермо-эпидермального соединения с формированием субэпидермального пузыря, милиумы, выраженный дермальный и периваскулярный лимфогистиоцитарный инфильтрат;
-
Прямая реакция иммунофлуоресценции (РИФ) биоптата кожи — отрицательная:
- используется для дифференциальной диагностики с приобретенными аутоиммунными буллезными дерматозами;
-
Электронная микроскопия:
- верифицирует точный уровень расслоения кожи;
- демонстрирует уменьшение количества или полное отсутствие якорных фибрилл в зоне под плотной пластинкой (sub-lamina densa);
-
Молекулярно-генетическое тестирование:
- выявление мутаций в гене COL7A1.
Каково лечение пруригинозного буллезного эпидермолиза?
Общие мероприятия
- Исключение механической травматизации и трения кожи
- Ношение мягкой защитной одежды без грубых швов
- Атравматичный уход за раневыми и эрозивными поверхностями
Местная противозудная терапия
- Топические и внутриочаговые глюкокортикостероиды
- Топические ингибиторы кальциневрина (такролимус, применение off-label)
- Узкополосная УФВ-фототерапия (UVB 311 нм)
Системная терапия
- Антигистаминные препараты (симптоматический контроль зуда)
- Применение по показаниям off-label препаратов дапсона, циклоспорина и других иммуносупрессивных средств
- Дупилумаб (таргетный биологический препарат, off-label)
- Упадацитиниб (селективный ингибитор JAK, off-label)
Эффективность терапии существенно варьирует у разных пациентов. В последнее время получены данные об успешном купировании зуда и достижении стойкой клинической ремиссии на фоне применения дупилумаба и ингибиторов JAK.
Каков прогноз для пациентов с пруригинозным БЭ?
Отдаленный прогноз изучен недостаточно. Заболевание носит пожизненный характер и часто отличается торпидностью к стандартным методам лечения.
Долгосрочные данные о стойкости терапевтической ремиссии после отмены системных таргетных средств в настоящее время отсутствуют.
Литература
- Banky JP, Sheridan AT, Storer EL, Marshman G. Successful treatment of epidermolysis bullosa pruriginosa with topical tacrolimus. Arch Dermatol. 2004;140(7):794-6. doi:10.1001/archderm.140.7.794 Journal
- Clawson RC, Duran SF, Pariser RJ. Epidermolysis bullosa pruriginosa responding to dupilumab. JAAD Case Rep. 2021;16:69-71. Published 2021 Aug 18. doi:10.1016/j.jdcr.2021.07.036 PubMed Central
- Kim WB, Alavi A, Walsh S, Kim S, Pope E. Epidermolysis bullosa pruriginosa: a systematic review exploring genotype-phenotype correlation. Am J Clin Dermatol. 2015;16(2):81-7. doi:10.1007/s40257-015-0119-7 PubMed
- Kim WB, Alavi A, Pope E, Walsh S. Epidermolysis bullosa pruriginosa: case series and review of the literature. Int J Low Extrem Wounds. 2015;14(2):196-9. doi:10.1177/1534734615572469 PubMed
- McGrath JA, Schofield OM, Eady RA. Epidermolysis bullosa pruriginosa: dystrophic epidermolysis bullosa with distinctive clinicopathological features. Br J Dermatol. 1994;130(5):617-25. doi:10.1111/j.1365-2133.1994.tb13109.x PubMed
- Mellerio JE, Ashton GH, Mohammedi R, et al. Allelic heterogeneity of dominant and recessive COL7A1 mutations underlying epidermolysis bullosa pruriginosa. J Invest Dermatol. 1999;112(6):984-7. doi:10.1046/j.1523-1747.1999.00614.x Journal
- Zhang Z, Lin Z. Epidermolysis Bullosa Pruriginosa Treated With Upadacitinib. JAMA Dermatol. 2024;160(10):1124-1125. PubMed
Материалы DermNet
- Буллезный эпидермолиз
- Простой буллезный эпидермолиз
- Пограничный буллезный эпидермолиз
- Дистрофический буллезный эпидермолиз
- Синдром Киндлер
Другие ресурсы
- Epidermolysis bullosa pruriginosa — База данных OMIM
- Dystrophic epidermolysis bullosa pruriginosa — База данных Orphanet
Книги по дерматологии