
Что такое синдром Прадера — Вилли?
Синдром Прадера — Вилли является наиболее распространенной генетической причиной развития ожирения. Впервые заболевание было описано в 1887 году Джоном Лэнгдоном Дауном — за 70 лет до классических публикаций А. Прадера и соавторов (1956 год). В литературе патология также упоминается как синдром Прадера — Лабхарта — Вилли.
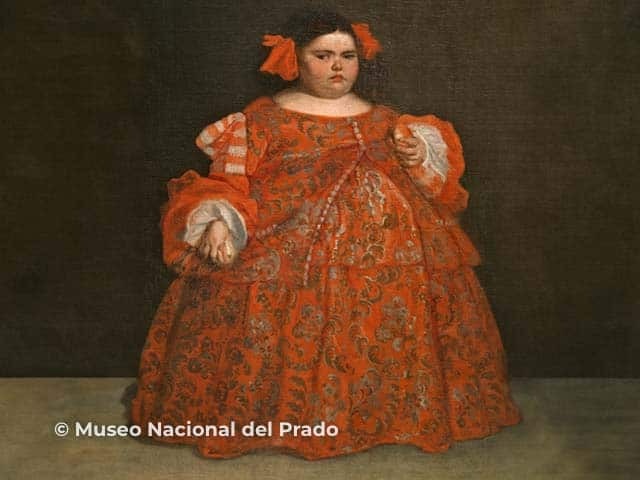
«Эухения Мартинес Вальехо, одетая», портрет работы Хуана Карреньо де Миранды (ок. 1680 г.).
* Предоставлено: Museo Nacional del Prado.
У кого развивается синдром Прадера — Вилли?
По имеющимся данным, синдром Прадера — Вилли регистрируется с частотой приблизительно 1 случай на 25 000 живорождений. Однако реальная распространенность, вероятно, выше в связи с трудностями ранней диагностики.
Заболевание имеет аутосомно-доминантный тип наследования (передается от одного пораженного родителя), поражает представителей обоих полов и всех рас в равной степени. Тем не менее подавляющее большинство клинических случаев возникает спорадически (вследствие мутаций de novo).
В чем причина развития синдрома Прадера — Вилли?
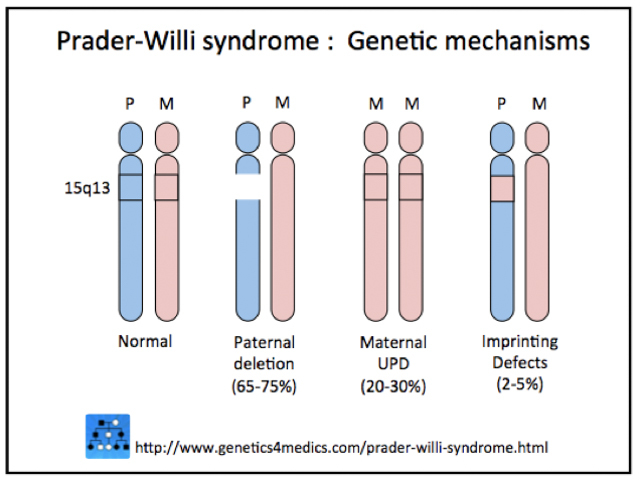
Синдром Прадера — Вилли обусловлен отсутствием экспрессии генов в критической области PWC на длинном плече 15-й хромосомы. В норме гены данной области экспрессируются исключительно на хромосоме, унаследованной от отца, тогда как материнская копия хромосомы 15 инактивирована путем эпигенетического импринтинга.
Выделяют три основных молекулярно-генетических механизма развития синдрома:
- В 75% случаев потеря экспрессии генов критического региона связана с делецией отцовского участка 15q11-q13 (при этом отец фенотипически здоров).
- В 20% случаев выявляется материнская однородительская дисомия (mUPD), при которой ребенок наследует обе копии 15-й хромосомы от матери.
- В 5% случаев инактивация генов вызвана микроделециями или дефектом центра геномного импринтинга в критической области 15-й хромосомы отца.
Синдром Ангельмана представляет собой генетически родственное, но клинически совершенно отличное заболевание, развивающееся при нарушении экспрессии материнских генов в том же локусе 15-й хромосомы.
Генетические механизмы развития синдрома Прадера — Вилли
*Изображение предоставлено Genetics 4 Medics.
Каковы клинические признаки синдрома Прадера — Вилли?
Клинические проявления синдрома Прадера — Вилли существенно варьируют в зависимости от возраста пациента.
Период новорожденности и ранний грудной возраст
- Трудности при вскармливании и угнетение сосательного рефлекса
- Слабый, монотонный плач или его отсутствие
- Патологическая сонливость (летаргия)
- Тяжелая мышечная гипотония (синдром «вялого ребенка»)
- Задержка раннего психомоторного развития
- Дефицит прибавки массы тела (синдром нарушения развития)
- Характерные черепно-лицевые дисморфии: миндалевидный разрез глазных щелей, тонкая верхняя губа с опущенными уголками рта («карпий рот»), сужение лобной области (узкое битемпоральное расстояние)
- Частые госпитализации по поводу респираторных инфекций нижних дыхательных путей.
Детский возраст
- Неконтролируемое пищевое поведение (гиперфагия, непрерывный поиск пищи), приводящее к прогрессирующему ожирению
- Низкорослость
- Вспышки агрессии, выраженные истерические реакции
- Высокий порог болевой чувствительности
- Нарушения сна
- Компульсивное расчесывание кожи (патологические экскориации, дерматилломания)
- Косоглазие (страбизм)
- Усугубление характерных дисморфических черт лица
- Акромикрия: маленькие кисти и стопы с тонкими коническими пальцами
- Задержка интеллектуального развития легкой или умеренной степени
- Необходимость хирургических вмешательств по сопутствующим показаниям.
Взрослые пациенты
- Задержка или отсутствие полового созревания
- Гипоплазия половых органов: микропения, крипторхизм, сглаженность складчатости мошонки у мужчин
- Аменорея или выраженная олигоменорея у женщин
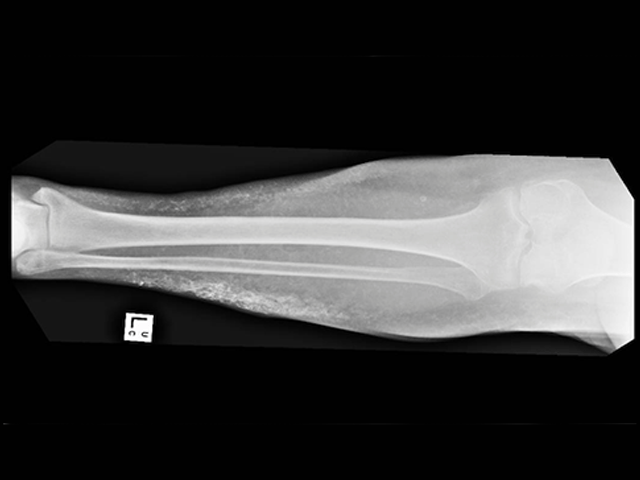
- Ортопедические нарушения: сколиоз, кифоз, дисплазия тазобедренных суставов, варусная или вальгусная деформация нижних конечностей.
Ортопедические осложнения при синдроме Прадера — Вилли
Приобретенная пластинчатая остеома кожи
Каковы дерматологические проявления синдрома Прадера — Вилли?
Кожа
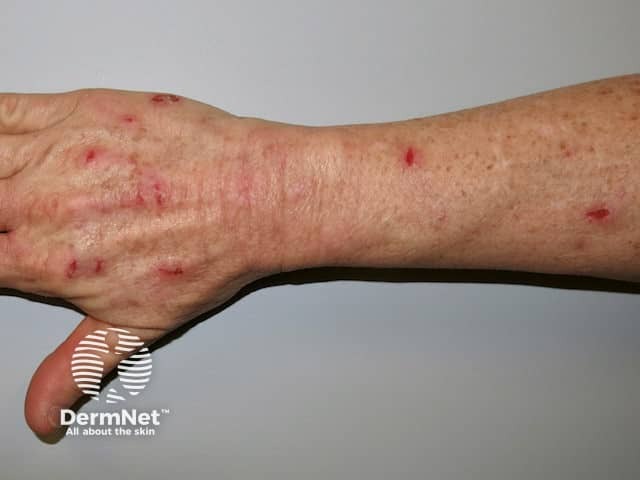
Компульсивное расчесывание кожи (невротические экскориации, дерматилломания) — наиболее частый и патогномоничный дерматологический симптом синдрома Прадера — Вилли. Экскориации присутствуют на всех этапах течения болезни. Объективно выявляются расчесы, геморрагические корочки, очаги кровоточивости, явления вторичной бактериальной инфекции кожи (импетигинизация), рубцовые изменения, а также вторичные милиумы, локализующиеся преимущественно на тыльной поверхности кистей и предплечьях.
К другим кожным проявлениям относятся:
- Выраженная мраморность кожи (cutis marmorata) у новорожденных
- Гипопигментация: аномально светлая кожа, волосы и радужка глаз (фототипы кожи по Фитцпатрику I–II)
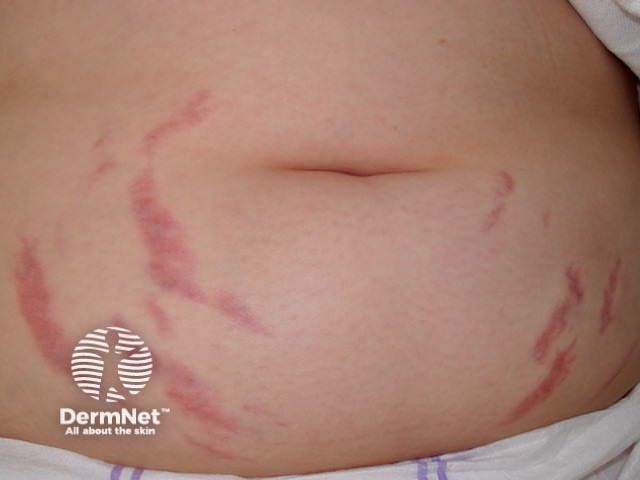
- Абдоминальные стрии (растяжки), связанные с резким набором массы тела и перееданием в детстве
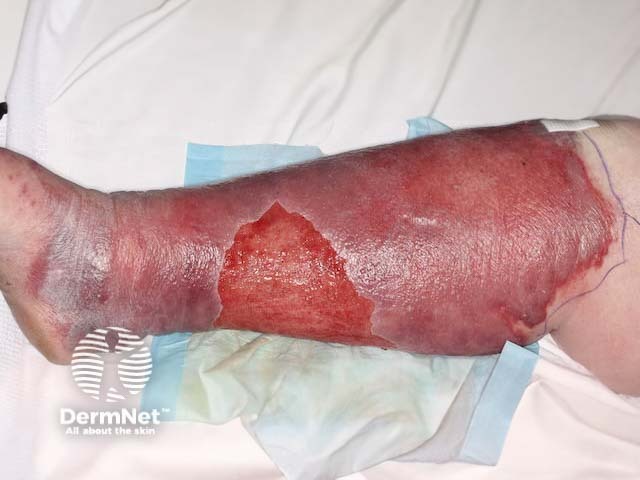
- Рожа (рожистое воспаление), особенно у взрослых и пожилых пациентов
- Панникулит
- Пастозность, лимфовенозная недостаточность и отеки нижних конечностей на фоне варикозного расширения вен
- Пьезогенные папулы стоп (регистрируются у 80% обследованных пациентов)
- Обширные экхимозы и гематомы, обусловленные сниженной болевой чувствительностью и частым бытовым травматизмом
- Симптомы гипогонадизма: скудное оволосение или его полное отсутствие в андрогензависимых зонах (на лице, в подмышечных впадинах, на лобке), особенно у мужчин
- Аномальное расположение завитков волос (hair whorls) в лобной области волосистой части головы
- Кожные маркеры инсулинорезистентности и сахарного диабета, включая черный акантоз (acanthosis nigricans).
В единичных публикациях описывалось сочетание синдрома с пигментной крапивницей (мастоцитозом), выраженным ксерозом кожи, себорейным дерматитом и псевдосаркомой Капоши (псевдокапошиформным ангиоматозом).
Слизистая оболочка полости рта
Характерны следующие изменения:
- Вязкая, густая слюна, скапливающаяся в уголках рта
- Микродентия, выраженная гипоплазия эмали и распространенный кариес
- Высокое арочное («готическое») нёбо.
Аногенитальная область
При поражении аногенитальной зоны выявляются:
- Самоповреждающее расчесывание перианальной зоны и слизистой оболочки прямой кишки, приводящее к ректальным кровотечениям, глубоким изъязвлениям, вторичной анемии и упорным копростазам
- Недоразвитие (гипоплазия) больших и малых половых губ у женщин
- Сглаженность складок и уменьшение размеров мошонки у мужчин.
Дерматозы и кожные изменения при синдроме Прадера — Вилли
Компульсивное расчесывание кожи (дерматилломания)
Абдоминальные стрии
Рожа (рожистое воспаление)
Как диагностируется синдром Прадера — Вилли?
Для клинической верификации синдрома Прадера — Вилли разработана стандартизированная балльная шкала.
Большие диагностические критерии
Каждый из критериев оценивается в 1 балл:
- Характерные черепно-лицевые дисморфии (миндалевидные глаза, тонкая верхняя губа, опущенные углы рта, узкий лоб)
- Задержка темпов психомоторного развития
- Выраженные нарушения сосания, глотания или тяжелая белково-энергетическая недостаточность в грудном возрасте
- Гипогонадизм (недостаточность гонадотропных гормонов)
- Неонатальная мышечная гипотония («вялый ребенок»)
- Резкое нарастание массы тела и формирование ожирения в возрасте от 1 года до 6 лет.
Малые диагностические критерии
Каждый из критериев оценивается в 1 балл:
- Снижение шевелений плода во время беременности и вялость, сомнолентность новорожденного
- Офтальмологические аномалии, включая сходящееся косоглазие и миопию
- Гипопигментация кожных покровов, волос и радужки (в сравнении с биологическими родственниками)
- Узкие кисти со спрямленным локтевым краем
- Низкорослость по отношению к целевому генетическому росту семьи
- Компульсивное расчесывание кожи (патомимия/дерматилломания)
- Фрагментация сна, ночное апноэ.
Лабораторная и инструментальная диагностика
Золотым стандартом диагностики является молекулярно-генетическое тестирование. Исследование показано всем новорожденным с синдромом выраженной мышечной гипотонии, требующим зондового питания. Анализ проводится поэтапно для верификации каждого из трех возможных генетических механизмов, начиная со скрининга на делецию отцовского аллеля (метилспецифическая ПЦР).
В детском возрасте обязательно выполнение рентгенографии позвоночника и суставов, так как выраженное ожирение может длительное время маскировать прогрессирующие деформации скелета.
Каковы осложнения синдрома Прадера — Вилли?
У взрослых пациентов патология кожи представляет собой одну из ключевых клинических проблем: рецидивирующая рожа является частой причиной экстренных госпитализаций.
К числу соматических осложнений синдрома относятся:
- Морбидное ожирение крайней степени
- Артериальная гипертензия
- Острое нарушение мозгового кровообращения (инсульт)
- Тромбоз глубоких вен нижних конечностей
- Тромбоэмболия легочной артерии (ТЭЛА)
- Инфаркт миокарда
- Генерализованные тревожные расстройства
- Рецидивирующие инфекции нижних дыхательных путей и застойные пневмонии
- Сахарный диабет 2 типа
- Остеопороз и ранняя остеопения с высоким риском патологических переломов
- Психогенная полидипсия с риском водной интоксикации (гипонатриемической энцефалопатии)
- Угнетение рвотного рефлекса (неспособность к рвоте при переедании, угрожающая перфорацией желудка).
Дифференциальный диагноз
Дифференциальная диагностика проводится с другими моногенными синдромами, сопровождающимися гипотонией в раннем возрасте, тяжелым ранним ожирением и задержкой развития.
Синдром делеции 6q16
Наиболее близким фенокопирующим состоянием является синдром делеции 6q16, развивающийся при проксимальной делеции длинного плеча 6-й хромосомы. Его ключевые симптомы включают:
- Гиперфагию и морбидное ожирение
- Мышечную гипотонию
- Акромикрию (маленькие дистальные отделы конечностей)
- Нарушения зрительного анализатора
- Тяжелую общую задержку психомоторного развития.
В чем заключается лечение и ведение пациентов с синдромом Прадера — Вилли?
Семьям показано медико-генетическое консультирование при планировании последующих беременностей. Лица с синдромом Прадера — Вилли требуют особого внимания со стороны анестезиологов при проведении общей анестезии из-за риска кардиореспираторных нарушений и термонестабильности. Терапия носит исключительно симптоматический и посиндромный характер, подбираясь с учетом возраста пациента.
Период новорожденности и ранний возраст
- Коррекция гипотрофии и нарушений глотания (зондовое питание, высококалорийные смеси)
- Интенсивная терапия респираторных инфекций, профилактика аспирационных осложнений.
Детский возраст
- Основными причинами госпитализаций становятся ассоциированные деформации опорно-двигательного аппарата (ортопедическая хирургическая коррекция).
- Критическое значение приобретает жесткий контроль рациона (блокировка доступа к пище, строгая гипокалорийная диета) и поведенческая терапия, направленная на сдерживание неконтролируемой гиперфагии.
Подростковый период
Показаниями к стационарному лечению могут являться:
- Коррекция эндокринного статуса (заместительная терапия рекомбинантным гормоном роста, коррекция дефицита половых стероидов)
- Оперативное лечение тяжелых форм сколиоза.
Взрослые пациенты
Госпитализация часто требуется в следующих случаях:
- Грыжесечение при паховых грыжах
- Декомпенсация сахарного диабета и тяжелые бактериальные поражения мягких тканей (рожа, флегмоны)
- Острые психотические эпизоды и поведенческие декомпенсации
- Тяжелая водная гипергидратация или лекарственная интоксикация.
Фармакотерапия включает назначение психотропных средств, осмотических слабительных, гипогликемических препаратов, а также наружных дерматологических средств (ранозаживляющие, антисептические мази, смягчающие эмоленты при экскориациях).
Пожилые люди
Ведущей причиной летальности и снижения качества жизни в старшей возрастной группе остаются тяжелые бактериальные респираторные инфекции.