
Что такое синдром Ангельмана?
Синдром Ангельмана — это редкое неврологическое нарушение, встречающееся с частотой приблизительно 1 случай на 15 000 живорождений. В прошлом его нередко ошибочно принимали за детский церебральный паралич (ДЦП) или расстройства аутистического спектра. Заболевание характеризуется специфическим симптомокомплексом.
Синдром назван в честь британского педиатра Гарри Ангельмана (Dr. Harry Angelman), который впервые подробно описал данное состояние в 1965 году.
Кто подвержен синдрому Ангельмана?
Синдром Ангельмана относится к орфанным генетическим патологиям:
- У большинства пациентов семейный анамнез заболевания не отягощен (спорадические случаи).
- В небольшом проценте наблюдений синдром может наследоваться от родителя.
- Половых и расовых различий в эпидемиологических данных не зарегистрировано.
Каковы причины развития синдрома Ангельмана?
Заболевание имеет генетическую природу. В большинстве случаев генетические аномалии возникают спонтанно (de novo), без предшествующей семейной истории заболевания.
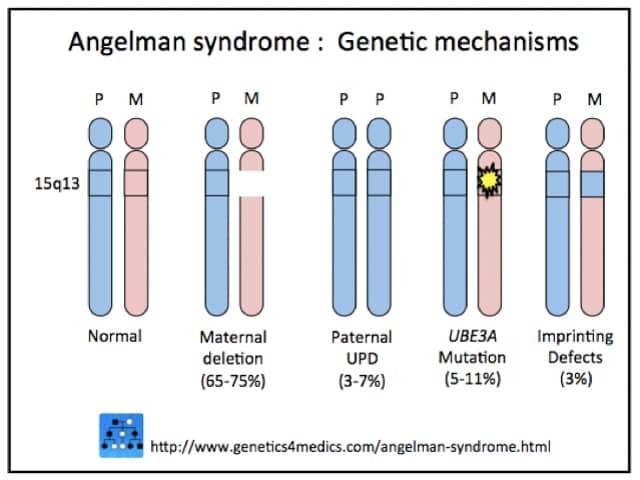
- Синдром обусловлен отсутствием экспрессии материнской копии гена UBE3A, расположенного в хромосомной области 15q11.2-q13.
- Материнская микроделеция указанного региона выявляется в 65–75% случаев.
- Мутации гена UBE3A материнского происхождения регистрируются у 5–11% пациентов.
- Отцовская однородительская дисомия (pUPD, когда обе хромосомы 15 унаследованы от отца) определяется в 3–7% случаев.
- Дефекты материнского геномного импринтинга составляют около 3%.
Синдром Прадера — Вилли представляет собой клинически обособленное заболевание, обусловленное выпадением экспрессии генов отцовской хромосомы в том же локусе.
Генетические основы синдрома Ангельмана*
*Изображение предоставлено Genetics 4 Medics
Клинические проявления синдрома Ангельмана
Дерматологические проявления синдрома Ангельмана включают:
- Гипопигментацию кожных покровов
- Глазокожный альбинизм
- Дефицит пигмента сосудистой оболочки глаза (хориоидеи)
- Неполную меланизацию меланосом
- Светло-голубую окраску радужной оболочки
- Снижение пигментации сетчатки
- Низкую тирозиназную активность в волосяных луковицах
К некожным проявлениям относятся эпилептические приступы, тяжелая задержка психомоторного развития, отсутствие или выраженное недоразвитие речи, атактическая походка и тремор конечностей, частые беспричинные улыбки и приступы смеха, гиперактивное поведение («счастливое выражение лица»), стереотипные взмахи руками («порхающие» движения), нарушения сна и вторичная микроцефалия.
Лечение синдрома Ангельмана
Радикального этиотропного лечения не существует. Пациентам требуется пожизненный уход, а терапевтические меры направлены на контроль симптомов и включают:
- Противосудорожную терапию (вальпроат натрия в качестве монотерапии или в комбинации с клоназепамом либо другими бензодиазепинами).
- Альтернативные коммуникативные методики (обучение языку жестов, использование графических карточек PECS).
- Поведенческую психотерапию для коррекции дефицита внимания и гиперактивности.
Прогноз
Несмотря на выраженные неврологические нарушения, общая продолжительность жизни пациентов с синдромом Ангельмана близка к среднепопуляционной. С возрастом гипервозбудимость и двигательное беспокойство нередко уменьшаются, а сомнологические расстройства сглаживаются.
Список литературы
- Angelman Syndrome. GeneReviews.
- Angelman Syndrome. National Organization for Rare Diseases. 2014.
- Angelman Syndrome; AS. Online Mendelian Inheritance in Man. 2015.
- What is Angelman Syndrome? Angelman Syndrome Foundation. 2015.
- Cassidy SB, Dykens E, Williams CA. Prader-Willi and Angelman syndromes: sister imprinted disorders. Am J Med Genet. 2000 Summer;97(2):136–46. Review. PubMed PMID: 11180221. PubMed.