
Что такое ихтиоз Арлекина?
Ихтиоз Арлекина — это тяжелая наследственная форма ихтиоза, которая проявляется при рождении плотными, утолщенными, напоминающими панцирь пластинами кожи, покрывающими все тело. Ихтиоз Арлекина также называют ихтиозом типа Арлекина или синдромом «плода Арлекина» [1].
Следует отметить, что синдром Арлекина — это совершенно иное состояние, характеризующееся асимметричной прогрессирующей сегментарной утратой потоотделения (также известной как прогрессирующий изолированный сегментарный ангидроз), а также односторонним потоотделением и гиперемией груди, шеи и лица.
Симптом (феномен) Арлекина — другое не связанное с данным ихтиозом состояние, описывающее быстро преходящую одностороннюю эритему у новорожденных при изменении положения тела.
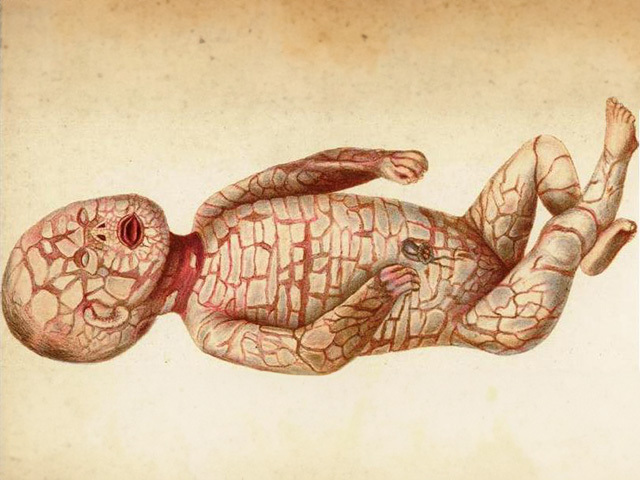
Плод Арлекина
Кто входит в группу риска?
Ихтиоз Арлекина встречается крайне редко, поражая лиц обоих полов с одинаковой частотой. Заболевание регистрируется примерно у 1 из 300 000 новорожденных [2].
Расовой предрасположенности к заболеванию не установлено. Более высокая частота встречаемости отмечается в популяциях, где широко распространены близкородственные браки [3].
Причины развития ихтиоза Арлекина
Ихтиоз Арлекина наследуется по аутосомно-рецессивному типу и обусловлен мутациями в гене ABCA12 (член 12 подсемейства А АТФ-связывающих кассетных транспортеров). Считается, что ген ABCA12 кодирует транспортный белок, участвующий в переносе эпидермальных липидов через клеточные мембраны пластинчатых телец (гранул Одланда), что критически важно для нормального формирования эпидермального барьера.
Некоторые мутации в гене ABCA12 полностью блокируют экспрессию белка ABCA12. Другие мутации приводят к синтезу аномально укороченной версии протеина, не способной выполнять транспортную функцию. Полная утрата функционального белка ABCA12 нарушает нормальную дифференцировку эпидермиса, что приводит к формированию массивного гиперкератоза с твердыми, толстыми роговыми щитками, патогномоничными для ихтиоза Арлекина [4].
Клинические проявления ихтиоза Арлекина
Кожные проявления
- Кожные изменения присутствуют уже в момент рождения.
- Кожа новорожденного резко утолщена и покрыта крупными блестящими пластинами гиперкератоза, напоминающими пластинчатый доспех.
- Между роговыми пластинами залегают глубокие болезненные эритематозные трещины.
Поражение лицевой зоны
- Выраженный выворот век (эктропион) приводит к незащищенности конъюнктивы и роговицы с высоким риском их высыхания, изъязвления, инфекции и травмы.
- Гипоплазия структур носа: отмечается недоразвитие наружного носа, эрозии крыльев носа и обструкция ноздрей роговыми массами.
- Ушные раковины деформированы, уплощены или практически отсутствуют.
- Заушные складки и ушные раковины могут быть рудиментарными, а наружный слуховой проход часто обтурирован роговыми массами.
- Выраженное натяжение кожи периоральной области приводит к стойкому вывороту губ — эклабиуму (рот зияет, напоминая рот рыбы).
Конечности
- Конечности скованы плотной гиперкератотической «броней».
- Возможны гипоплазия дистальных фаланг, а также полидактилия.
Нарушение терморегуляции
- Массивное утолщение рогового слоя блокирует протоки потовых желез и препятствует физиологической теплоотдаче.
- Через глубокие трещины происходит массивная трансэпидермальная потеря жидкости, приводящая к тяжелой дегидратации.
- Нарушение потоотделения провоцирует гипертермию и тепловой удар.
Осложнения
- Глубокое повреждение эпидермального барьера открывает входные ворота для патогенов.
- Незрелость иммунного ответа новорожденного в сочетании с утратой барьера кожи приводит к развитию тяжелого сепсиса, представляющего прямую угрозу жизни.
- Плотный гиперкератоз вызывает сгибательные контрактуры суставов и циркулярное сдавление дистальных отделов конечностей (включая пальцы рук и ног), что ведет к нарушению перфузии, ишемическому отеку, некрозу и спонтанной ампутации (автоампутации).
- Ограничение дыхательной экскурсии: ригидный кожный панцирь сдавливает грудную клетку, вызывая гиповентиляцию и быстрое развитие дыхательной недостаточности.
Как диагностируется ихтиоз Арлекина?
Диагноз ихтиоза Арлекина устанавливается на основании патогномоничной клинической картины при физикальном осмотре новорожденного и подтверждается данными молекулярно-генетического анализа.
Генетическое тестирование на выявление мутаций потери функции (loss-of-function) в гене ABCA12 является «золотым стандартом» этиологической диагностики.
- Мутации приводят к нарушению секреции пластинчатых телец и транспорта липидов, а также синтезу дефектных укороченных белков.
- Менее тяжелые (миссенс) мутации могут манифестировать синдромом «коллоидного плода» или клинической картиной врожденной ихтиозиформной эритродермии [4,5].
Биопсия кожи при гистологическом исследовании демонстрирует компактный массивный гиперкератоз рогового слоя, паракератоз и гипергранулез.
Дифференциальная диагностика
Наследственные ихтиозы
- Вульгарный ихтиоз (составляет 95% всех случаев ихтиоза), ассоциированный с мутацией в гене филаггрина (FLG).
- Х-сцепленный рецессивный ихтиоз, обусловленный недостаточностью фермента стероидной сульфатазы (STS).
- Аутосомно-рецессивные врожденные ихтиозы: ламеллярный ихтиоз, врожденная ихтиозиформная эритродермия и синдром Нетертона.
- Кератинопатические ихтиозы (эпидермолитический ихтиоз, вызванный мутациями в генах кератинов KRT1 или KRT10).
Синдром Шегрена — Ларссона
- Синдром Шегрена — Ларссона — врожденное нарушение метаболизма, вызванное дефицитом микросомальной дегидрогеназы жирных альдегидов (FALDH), необходимой для нормального обмена липидов.
- Клиническая триада включает ихтиоз, спастическую диплегию/тетраплегию и задержку психомоторного развития.
Болезнь Гоше
Болезнь Гоше — редкое аутосомно-рецессивное заболевание накопления, вызванное дефицитом фермента глюкоцереброзидазы; перинатальная летальная форма может протекать под маской синдрома «коллоидного плода» с грубой неврологической симптоматикой.
Трихотиодистрофия
Трихотиодистрофия характеризуется фоточувствительностью, ихтиозом, ломкостью волос (синдром «тигрового хвоста» в поляризованном свете), задержкой психомоторного развития и низкорослостью.
Х-сцепленная точечная хондродисплазия (синдром Конради — Хюнерманна — Хаппла)
- Х-сцепленная доминантная точечная хондродисплазия обусловлена дефектом биосинтеза холестерина вследствие мутации в гене эмопамил-связывающего белка (EBP).
- Заболевание приводит к ранней внутриутробной гибели плодов мужского пола.
- У девочек клиническая картина включает рубцовую алопецию, очаговый полосовидный ихтиоз по линиям Блашко (трансформирующийся в атрофодермию и гиперпигментацию), точечные кальцификаты эпифизов трубчатых костей, асимметричное ризомелическое укорочение конечностей, катаракту и глухоту.
Лечение ихтиоза Арлекина
Радикального этиотропного лечения не существует; терапевтическая тактика направлена на механическую защиту кожи, поддержание водно-электролитного гомеостаза и предотвращение инфекций.
В постнатальном периоде ригидный роговой панцирь постепенно растрескивается и отторгается, обнажая ранимые подлежащие слои дермы. Такие новорожденные нуждаются в выхаживании в отделении реанимации новорожденных в специализированном инкубаторе (кувезе) с высокой влажностью воздуха и индивидуальным сестринским постом. В этот период для профилактики и лечения септических осложнений назначается системная антибиотикотерапия.
Смягчающие препараты (эмоленты), особенно с добавлением кератолитиков низкой концентрации (мочевины, салициловой кислоты или альфа-гидроксикислот), наиболее эффективны при нанесении сразу после купания на влажную кожу. Следует проявлять особую осторожность при применении кератолитиков у новорожденных из-за риска системной токсичности! Эмоленты поддерживают эластичность кожи и предотвращают глубокие трещины, служащие входными воротами вторичной бактериальной инфекции.
Доказано, что ранний старт системной терапии системными ретиноидами (например, ацитретином или изотретиноином) ускоряет эпителизацию трещин, размягчает роговые щитки и достоверно повышает выживаемость новорожденных [6].
Прогноз
В прошлом новорожденные с ихтиозом Арлекина редко выживали в течение первых дней жизни. Благодаря современным протоколам неонатальной интенсивной терапии показатели выживаемости во всем мире возросли и приближаются к 50% [3].
У детей, переживших период новорожденности, клиническая картина трансформируется в менее тяжелый фенотип тяжелой эритродермии или ламеллярного ихтиоза. Однако на протяжении жизни сохраняются выраженное шелушение кожи пластинчатыми чешуйками, скопление восковидного сального детрита в себорейных зонах, диффузная гипотрихоз и рубцовая алопеция. Выжившие пациенты продолжают страдать от нарушений терморегуляции, сгибательных контрактур пальцев, артралгий, задержки физического развития, гипотиреоза и низкорослости.
Литература
- Sutton JB. A case of general seborrhœa or “harlequin” fetus. Med Chir Trans 1886; 69: 291–96.1. PubMed Central.
- Ahmed H, O'Toole EA. Recent advances in the genetics and management of harlequin ichthyosis. Pediatr Dermatol 2014; 31: 539–46. PubMed
- Rajpopat S, Moss C, Mellerio J, et al. Harlequin ichthyosis: a review of clinical and molecular findings in 45 cases. Arch Dermatol 2011; 147: 681–6. DOI: 10.1001/archdermatol.2011.9. PubMed.
- Kelsell DP, Norgett EE, Unsworth H et al. Mutations in ABCA12 underlie the severe congenital skin disease harlequin ichthyosis. Am J Hum Genet 2005; 76: 794–803. DOI: 10.1086/429844. PubMed Central.
- Akiyama, M. ABCA12 mutations and autosomal recessive congenital ichthyosis: a review of genotype/phenotype correlations and of pathogenetic concepts. Hum Mutat 2010; 31: 1090–6. DOI: 10.1002/humu.21326. PubMed.
- Chang LM, Reyes M. A case of harlequin ichthyosis treated with isotretinoin. Dermatol Online J 2014; 20 (2): 7. Journal.
Материалы DermNet
Дополнительные ресурсы
- Harlequin ichthyosis — Genetics Home Reference, Национальная медицинская библиотека США
- Harlequin ichthyosis — FIRST (Фонд ихтиоза и родственных типов кожи, США).