
Что такое нелангергансоклеточный гистиоцитоз?
Термин «нелангергансоклеточный гистиоцитоз» (гистиоцитоз не из клеток Лангерганса) объединяет группу заболеваний — гистиоцитозов, обусловленных избыточной пролиферацией гистиоцитов. Свое название эта группа получила для дифференциации от гистиоцитоза из клеток Лангерганса. В литературе также могут встречаться термины «гистиоцитоз II класса», «не-X-гистиоцитоз» и «гистиоцитоз из мононуклеарных фагоцитов, отличных от клеток Лангерганса».
Выделяют две основные подгруппы нелангергансоклеточного гистиоцитоза:
- Класс IIa: гистиоцитозы с вовлечением дермальных дендритных клеток (дендроцитов);
- Класс IIb: гистиоцитозы с участием клеток, отличных от клеток Лангерганса и дермальных дендроцитов.
Разграничение подгрупп проводится на основании клинической картины, гистологических характеристик и иммуногистохимического окрашивания биоптата ткани.
Как и другие формы гистиоцитоза, эти заболевания обычно проявляются красновато-коричневыми или желтовато-бурыми узелками (папулами и бляшками) на коже, а также могут поражать внутренние органы (печень, почки, легкие и др.).
Нелангергансоклеточный гистиоцитоз класса IIa
В основе заболеваний класса IIa лежит пролиферация дермальных дендритных клеток. Они называются дендритными из-за наличия длинных ветвящихся отростков (дендритов). Заболевания данной группы встречаются как у детей, так и у взрослых.
- Дерматофиброма
- Ювенильная ксантогранулема и ассоциированные состояния
- Диссеминированная ксантома (рассеянный ксантоматоз)
- Болезнь Эрдгейма — Честера
- Прогрессирующий нодулярный гистиоцитоз
Дерматофиброма
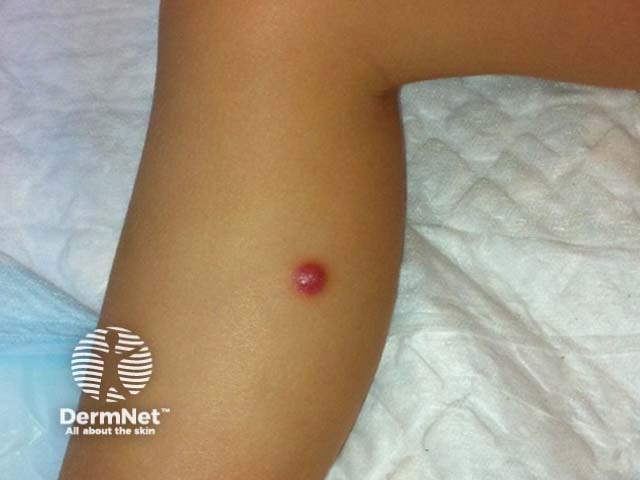
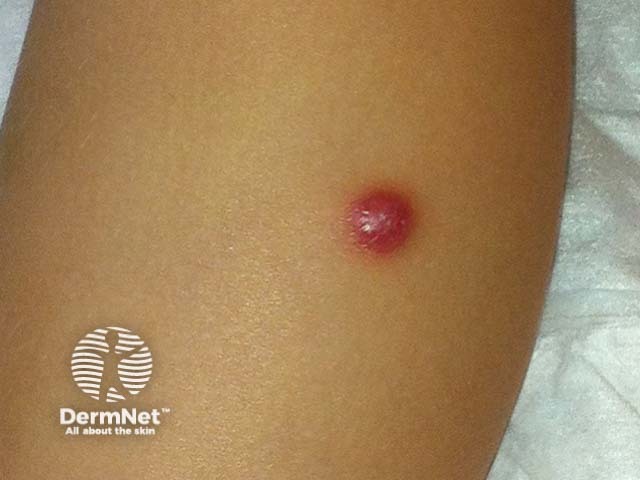
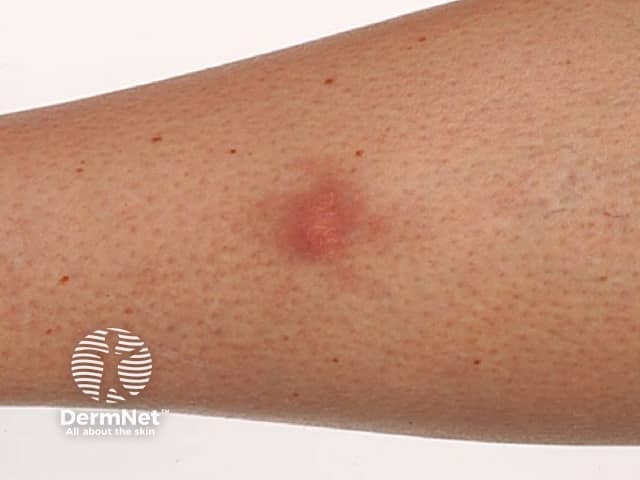
- Доброкачественная плотная папула или узел, чаще всего локализующийся на нижних конечностях, однако может возникать на любом участке кожного покрова.
- Характеризуется длительным персистирующим течением.
- В большинстве случаев лечения не требуется; при необходимости верификации диагноза или по эстетическим показаниям проводится хирургическое иссечение.
- См. подробнее: Дерматофиброма.
Ювенильная ксантогранулема и родственные состояния
- К подтипам относятся доброкачественный головной гистиоцитоз, генерализованная эруптивная гистиоцитома и папулезная ксантома.
- Манифестирует у младенцев и детей раннего возраста в виде приподнятых желтовато-красных или красновато-коричневых элементов, преимущественно на коже волосистой части головы, лица и верхней половины туловища.
- Поражение других органов встречается редко и, как правило, протекает бессимптомно. Исключение составляет вовлечение структур глаза у детей младше 2 лет, что требует обязательной ранней диагностики во избежание потери зрения.
- Специфического лечения кожных очагов обычно не требуется, так как они спонтанно регрессируют в течение 1–6 лет. При поражении внутренних органов могут применяться лучевая терапия, хирургическое вмешательство или химиотерапия.
- См. подробнее: Ювенильная ксантогранулема.
Диссеминированная ксантома (Xanthoma disseminatum)
- Чаще всего поражает детей и лиц молодого возраста.
- Кожные высыпания представлены сотнями мелких желтовато-бурых или красно-коричневых папул, симметрично расположенных на лице и туловище, способных сливаться в плотные бляшки. Типична локализация в крупных складках (подмышечные впадины, паховая область).
- У 30% пациентов отмечается поражение слизистых оболочек полости рта, дыхательных путей и конъюнктивы. Бородавчатые бляшки на слизистой оболочке полости рта называют веррукозными ксантомами.
- У 40% больных развивается несахарный диабет из-за пролиферации гистиоцитов в оболочках головного мозга и гипоталамо-гипофизарной области, что ведет к выраженной полидипсии (жажде) и полиурии.
- Возможно вовлечение паренхиматозных органов (печень, легкие, почки).
- Заболевание доброкачественное, со временем склонно к самостоятельному разрешению, однако процесс может длиться многие годы.
- См. подробнее: Ксантомы.
Болезнь Эрдгейма — Честера
- Редкое тяжелое мультисистемное заболевание, поражающее детей и взрослых.
- Классически манифестирует хроническими болями в костях (наиболее часто в костях нижних конечностей вследствие симметричного остеосклероза).
- В 50% случаев наблюдается поражение внутренних органов: легких, сердца, почек или забрюшинного пространства.
- Желтоватые ксантелазмоподобные бляшки в периорбитальной зоне или на груди (до 20% больных).
- Коричневатые папулы в области головы и шеи.
- Бессимптомное интерстициальное поражение легких (35%).
- Неврологические нарушения при поражении ЦНС (15%).
- Более чем в половине случаев прогноз неблагоприятный из-за развития полиорганной недостаточности (сердечной, легочной или почечной). Стандартная химиотерапия малоэффективна.
- При выявлении мутации BRAF V600 эффективны таргетные ингибиторы BRAF — вемурафениб и дабрафениб.
Прогрессирующий нодулярный гистиоцитоз
- Проявляется желто-оранжевыми или красноватыми плотными узлами в дерме и подкожной клетчатке, которые могут достигать крупных размеров (до 5 см).
- Количество элементов со временем прогрессивно нарастает и может достигать нескольких сотен.
- Возможно вовлечение слизистых оболочек глаз, полости рта и гортани.
- Специфическая эффективная терапия в настоящее время не разработана.
Нелангергансоклеточный гистиоцитоз класса IIb
Заболевания класса IIb обусловлены пролиферацией клеток иной природы, не являющихся клетками Лангерганса или дермальными дендроцитами. В эту группу входят как наследственные, так и приобретенные нозологии.
Наследственные заболевания:
- Семейный гемофагоцитарный лимфогистиоцитоз
- Семейный синдром «синих гистиоцитов» (морско-синий гистиоцитоз)
- Наследственный прогрессирующий муцинозный гистиоцитоз
Приобретенные заболевания:
- Диффузная плоская ксантома (нормолипидемический диффузный плоский ксантоматоз)
- Ретикулогистиоцитоз
- Болезнь Розаи — Дорфмана
- Некробиотическая ксантогранулема
Семейный гемофагоцитарный лимфогистиоцитоз и семейный синдром «синих гистиоцитов»
- Аутосомно-рецессивный тип наследования (дефектный ген должен быть унаследован от обоих родителей).
- Крайне редкие патологии; риск повышен в близкородственных браках.
- Мультиорганное поражение, включающее изменения кожи, гепатоспленомегалию, цитопению.
- Семейный гемофагоцитарный лимфогистиоцитоз без аллогенной трансплантации гемопоэтических стволовых клеток обычно приводит к летальному исходу в течение одного года от манифестации.
- Семейный морско-синий гистиоцитоз протекает более благоприятно, однако приводит к тяжелой инвалидизации.
Наследственный прогрессирующий муцинозный гистиоцитоз
- Аутосомно-доминантный тип наследования (дефектный ген передается от одного из родителей, страдающего данным заболеванием).
- Поражает исключительно кожный покров.
- Узелки появляются в раннем детстве и непрерывно увеличиваются в количестве на протяжении всей жизни.
- Цвета нормальной кожи или красновато-коричневые мелкие папулы локализуются на носу, дистальных отделах верхних конечностей и на бедрах.
- Специфического лечения не разработано; заболевание не влияет на продолжительность жизни, поскольку висцеральные органы не вовлекаются.
Диффузная плоская ксантома (диффузный плоский ксантоматоз)
- Ассоциирована с выработкой патологического моноклонального иммуноглобулина — парапротеина.
- Уровень липидов в сыворотке крови, как правило, остается в пределах нормы.
- Примерно у 50% пациентов выявляются онкогематологические заболевания (множественная миелома, хронический лимфолейкоз или лейкозы).
- Клинически проявляется распространенными плоскими желтовато-оранжевыми или красно-желтыми бляшками на коже лица, шеи, груди, ягодиц и в крупных складках.
- Подробнее...
Ретикулогистиоцитоз
- Солитарная ретикулогистиоцитома склонна к спонтанной инволюции в течение нескольких месяцев или лет; системные симптомы отсутствуют.
- При множественных высыпаниях крайне высока вероятность системного процесса.
- Множественные папуло-нодулярные высыпания в сочетании с поражением слизистых оболочек носоглотки и деструктивным артритом классифицируются как мультицентрический ретикулогистиоцитоз.
- Мультицентрический ретикулогистиоцитоз чаще встречается у женщин среднего возраста и проявляется красно-бурыми или желтоватыми узелками на лице, ушных раковинах, кистях и в области суставов (особенно мелких суставов кистей).
- Характерно висцеральное поражение.
- Примерно у 20–25% пациентов выявляются злокачественные новообразования внутренних органов (паранеопластический генез).
- Подробнее...
Болезнь Розаи — Дорфмана (синусный гистиоцитоз с массивной лимфаденопатией)
- Характеризуется массивным безболезненным увеличением лимфатических узлов (преимущественно шейной группы), лихорадкой и лабораторными признаками воспаления (нейтрофильный лейкоцитоз, анемия, резкое повышение СОЭ).
- Экстранодальные проявления наблюдаются почти у половины пациентов.
- Патологический процесс может поражать любые органы, но наиболее частыми локализациями являются кожа (10%), верхние дыхательные пути (полость носа, гортань, трахея), глазница, слюнные железы, кости и ЦНС.
- Кожные проявления неспецифичны и представлены множественными папулами, бляшками или узлами желтовато-бурого цвета, чаще на лице.
- При легком течении лечение может не требоваться. При тяжелых формах применяют хирургическое удаление, лучевую или системную терапию; описаны успешные случаи применения топического рапамицина.
- Прогноз в целом благоприятный, нередко наступает спонтанная ремиссия. Неблагоприятный прогноз отмечается при тяжелом поливисцеральном поражении и вовлечении иммунной системы.
- См. подробнее: Патоморфология болезни Розаи — Дорфмана.
Болезнь Розаи — Дорфмана
Болезнь Розаи — Дорфмана
Некробиотическая ксантогранулема
- Манифестирует преимущественно у пожилых людей в виде множественных плотных желтовато-красных бляшек или узлов, склонных к изъязвлению, телеангиэктазиям и формированию атрофии.
- Излюбленная локализация — периорбитальная область (веки), но элементы могут возникать на любых участках туловища и конечностей.
- Системные симптомы включают слабость, тошноту, носовые кровотечения, боли в спине и синдром Рейно.
- Возможно вовлечение глазного яблока, печени, селезенки, миокарда.
- У 80% пациентов выявляется моноклональная парапротеинемия (чаще IgG-каппа), нередко предшествующая развитию множественной миеломы.
- Нередко выявляются нарушения в системе комплемента, что может провоцировать рецидивирующий ангиоотек.
- Лечение направлено на терапию фоновой парапротеинемии/гемобластоза, что приводит к регрессу кожных очагов.
- Прогноз определяется тяжестью гематологического заболевания, а не собственно кожными изменениями.
- Для лечения кожных поражений с успехом применяются алкилирующие химиопрепараты, кортикостероиды и лучевая терапия.
- См. подробнее: Патоморфология некробиотической ксантогранулемы.
Некробиотическая ксантогранулема
Литература
- OMIM – Online Mendelian Inheritance in Man (поисковый запрос: Non-Langerhans cell histiocytosis)
- Rook's Textbook of Dermatology (8th Edition 2010), Chap 55, A Chu
- Bolognia / Jorizzo / Rapini Dermatology Mosby publishing 2003, Chap 91 by Terry Barrett and CME Goodman.
- Balestri R, Magnano M, Pedrolli A, Girardelli CR, Rech G. Treatment of purely cutaneous Rosai-Dorfman disease with topical rapamycin. Clin Exp Dermatol. 2023;48(5):545-547. doi:10.1093/ced/llad018 Journal
- Caputo R, Marzano AV, Passoni E, Berti E. Unusual variants of non-Langerhans cell histiocytoses. J Am Acad Dermatol. 2007 Dec;57(6):1031–45. Medline
- Diamond EL, Subbiah V, Lockhart AC et al. Vemurafenib for BRAF V600-Mutant Erdheim-Chester Disease and Langerhans Cell Histiocytosis: Analysis of Data From the Histology-Independent, Phase 2, Open-label VE-BASKET Study. JAMA Oncol. 2018 Mar 1;4(3):384–388. doi: 10.1001/jamaoncol.2017.5029. PubMed PMID: 29188284; PubMed Central PMCID: PMC5844839. PubMed.
Материалы на DermNet
- Ретикулогистиоцитома — патоморфология
- Гистиоцитозы
- Гистиоцитарный некротический лимфаденит
- Гистиоцитоз из клеток Лангерганса
- Мультицентрический ретикулогистиоцитоз
- Дерматофиброма
- Ювенильная ксантогранулема
- Ювенильная ксантогранулема — патоморфология
- Ретикулогистиоцитоз
- Ксантомы
Внешние ресурсы
- Histiocytosis — Medscape Reference