
Что такое лимфоматоидный папулез?
Лимфоматоидный папулез (LyP) — это редкая форма индолентной Т-клеточной лимфомы кожи, характеризующаяся вспышками рецидивирующих, способных к самостоятельному регрессу папул. Это наиболее частый вариант первичных кожных CD30+ лимфопролиферативных заболеваний.
Лимфоматоидный папулез
Кто входит в группу риска?
Частота встречаемости лимфоматоидного папулеза составляет примерно 1,2–1,9 случая на 1 миллион населения. Заболевание поражает представителей всех рас, хотя реже встречается у лиц с темными фототипами кожи. Заболеть можно в любом возрасте; средний возраст манифестации составляет от 35 до 45 лет. Тем не менее описаны случаи развития лимфоматоидного папулеза даже у детей. Мужчины болеют чаще женщин.
Каковы причины лимфоматоидного папулеза?
Этиопатогенез первичных кожных CD30+ лимфопролиферативных заболеваний до конца не изучен. Известно, что сигнальный путь CD30 регулирует пролиферацию и выживаемость лимфоидных клеток. Ряд исследований указывает на рестрикцию нормального репертуара Т-клеток в периферической крови. Другие гипотезы связывают заболевание с реактивными процессами, индуцирующими гиперэкспрессию CD30.
Каковы клинические проявления лимфоматоидного папулеза?
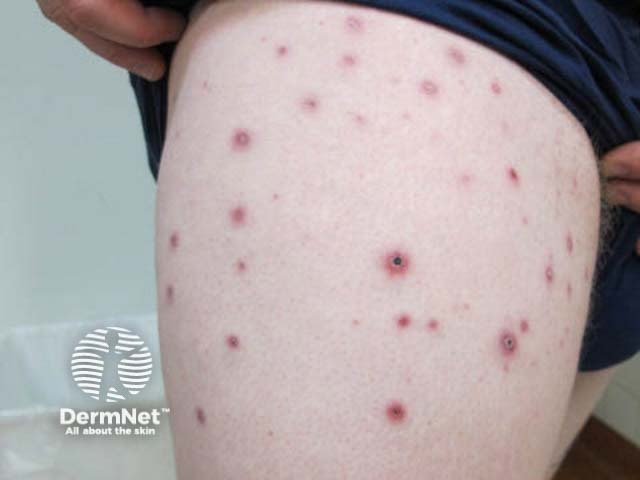
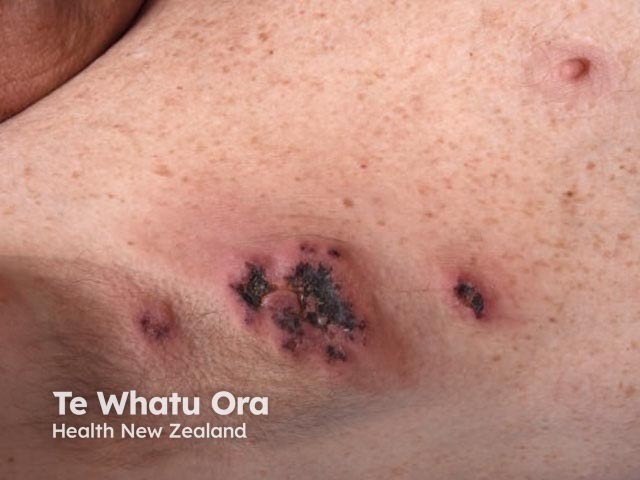
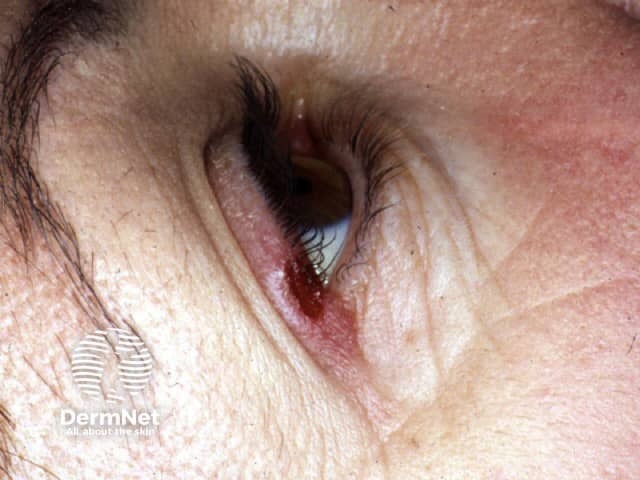
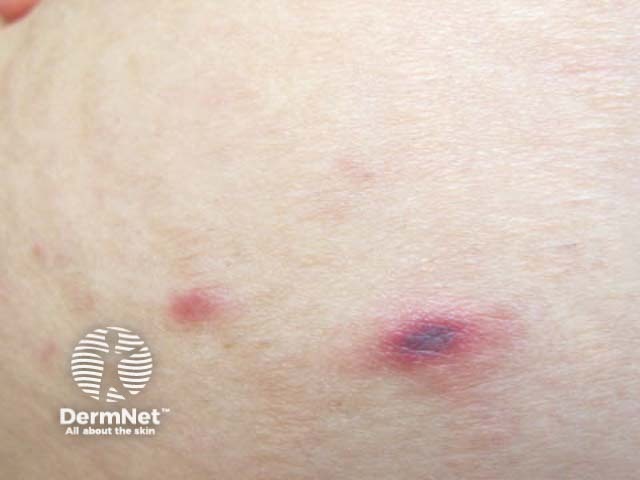
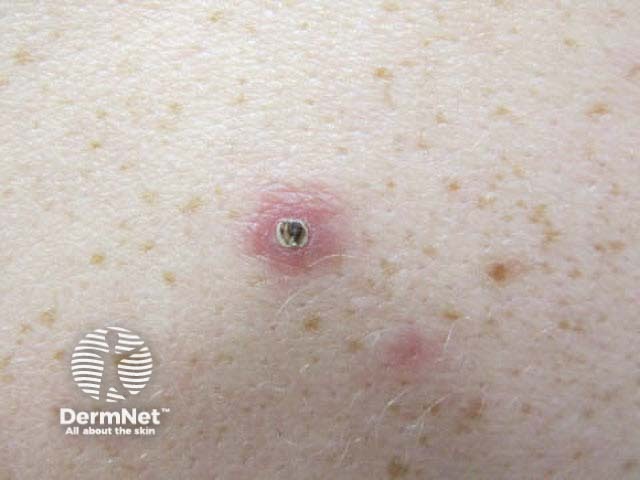
- Лимфоматоидный папулез проявляется периодическими приступами высыпаний в виде самопроизвольно разрешающихся папул, которые нередко изъязвляются или подвергаются некрозу.
- Элементы сыпи появляются волнообразно, без четкого провоцирующего фактора.
- Количество красновато-синюшных папулонекротических или папулонодулярных элементов варьирует от единичных до нескольких сотен.
- Высыпания в большинстве случаев протекают бессимптомно, однако часть пациентов испытывает зуд и болезненность, связанные с изъязвлением, образованием корок и некротизацией.
- Сыпь обычно носит диссеминированный характер с преимущественной локализацией на туловище и конечностях.
- Описаны редкие случаи локализованных и агминированных (сгруппированных) очагов.
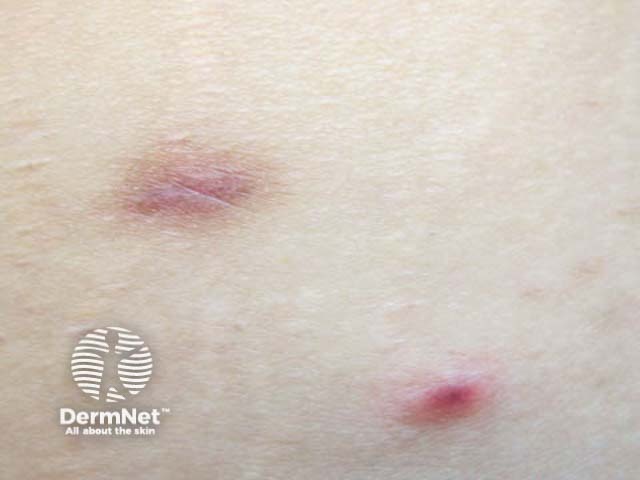
- Изъязвившиеся элементы спонтанно эпителизируются в течение 3–12 недель, оставляя после себя поствоспалительную гипо- или гиперпигментацию и поверхностные вариолиформные (оспоподобные) рубчики. Неизъязвленные папулы могут разрешаться бесследно.
- Характерной чертой является ложный эволюционный полиморфизм: одновременное присутствие элементов на различных стадиях развития.
Эволюция элементов при лимфоматоидном папулезе
Дерматоскопия лимфоматоидного папулеза
- Начальная воспалительная папула:
- Извитые полиморфные сосуды, радиально расходящиеся от центра, с окружающей белой бесструктурной зоной;
- Периферический нежный точечный сосудистый рисунок вокруг центральной розово-светло-коричневой гомогенной зоны.
- Зрелая гиперкератотическая папула:
- Утрата центрального сосудистого компонента (может сохраняться по периферии);
- Чешуйки или корки в центре и периферический венчик, напоминающий порокератоз;
- Стойкая белая бесструктурная зона.
- Стадия изъязвления:
- Центральный некротический дефект (язва) или корка;
- Коричнево-серая бесструктурная область;
- Периферические сосуды.
- Рубцовая фаза:
- Коричневое пятно без сосудистого рисунка.
Осложнения лимфоматоидного папулеза
Лимфоматоидный папулез может ассоциироваться с другими кожными или системными лимфомами, которые могут предшествовать его возникновению, протекать синхронно или развиваться спустя годы после постановки диагноза.
Качество жизни пациентов может снижаться из-за выраженного косметического дефекта и формирования рубцовых изменений.
Как диагностируется лимфоматоидный папулез?
Диагностика лимфоматоидного папулеза требует тщательной клинико-морфологической корреляции. Анамнез, клиническая картина и гистологическое исследование биоптата кожи должны соответствовать друг другу. Диагноз не может быть установлен исключительно на основании гистологии, так как идентичные изменения могут наблюдаться и при других дерматозах.
- Биопсия кожи с патоморфологическим и иммуногистохимическим (ИГХ) исследованием: описано несколько гистологических типов (наиболее частый — классический тип A); патогномоничным признаком является наличие атипичных CD30+ клеток в дерме [см. Патоморфология лимфоматоидного папулеза];
- Оценка клональности путем выявления перестройки генов Т-клеточного рецептора (TCR);
- Клинический анализ крови с лейкоцитарной формулой;
- Биохимический анализ крови (развернутый);
- Уровень лактатдегидрогеназы (ЛДГ).
Методы лучевой диагностики (КТ, ПЭТ-КТ), а также исследование костного мозга не показаны при отсутствии клинических признаков экстракутанного распространения процесса.
Дифференциальная диагностика
- Каплевидный парапсориаз (болезнь Мухи — Габермана / лихеноидный парапсориаз);
- Первичная кожная анапластическая крупноклеточная лимфома;
- Реактивная лимфоидная гиперплазия кожи (псевдолимфома) вследствие укусов насекомых, чесотки, приема лекарственных средств или инфекций [см. Псевдолимфома кожи].
Лечение лимфоматоидного папулеза
В настоящее время методов полного излечения лимфоматоидного папулеза или препаратов, способных изменить естественное течение заболевания, не существует. Однако ряд терапевтических опций позволяет ускорить разрешение элементов, а также снизить частоту и тяжесть рецидивов. Учитывая доброкачественный характер течения и высокую вероятность рецидива после отмены терапии, оправдана выжидательная тактика («watch and wait»).
Выбор тактики и эскалация терапии должны основываться на соотношении потенциальных рисков и краткосрочной пользы. Назначение конкретного метода зависит от распространенности высыпаний, частоты обострений и вовлечения косметически значимых зон.
- Внутриочаговое введение глюкокортикостероидов (ГКС) или топические высокоактивные топические стероиды;
- Антибактериальные препараты с противовоспалительным действием (в частности, тетрациклины);
- Фототерапия: узкополосная УФБ-терапия (311 нм), ПУВА-терапия;
- Лучевая терапия при локализованных формах;
- Системная иммуномодулирующая терапия: метотрексат, бексаротен, интерферон-альфа;
- Брентуксимаб ведотин (конъюгат анти-CD30 моноклонального антитела и цитотоксического монометилауристатина E) избирательно воздействует на опухолевые клетки, экспрессирующие CD30, обеспечивая стойкий ответ. Однако у части пациентов (до 65%) на фоне его применения развивается периферическая полинейропатия.
Прогноз
Несмотря на злокачественные черты в гистологической картине, лимфоматоидный папулез характеризуется хроническим волнообразным доброкачественным течением, которое может продолжаться месяцы или десятилетия до наступления спонтанной ремиссии. Пятилетняя выживаемость приближается к 100%.
Пациентам необходимо пожизненное диспансерное наблюдение, поскольку у 20% больных возможно развитие вторичных кожных или системных лимфом, таких как грибовидный микоз, лимфома Ходжкина, первичная кожная или нодальная анапластическая крупноклеточная лимфома. Факторами риска развития лимфом служат пожилой возраст и выявление клональной перестройки генов TCR при биопсии кожи. Трансформация во вторую лимфому может произойти спустя длительное время — через 5 и более лет.