
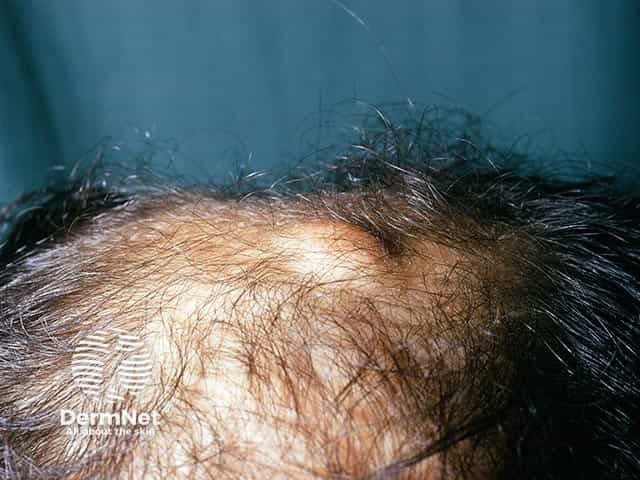
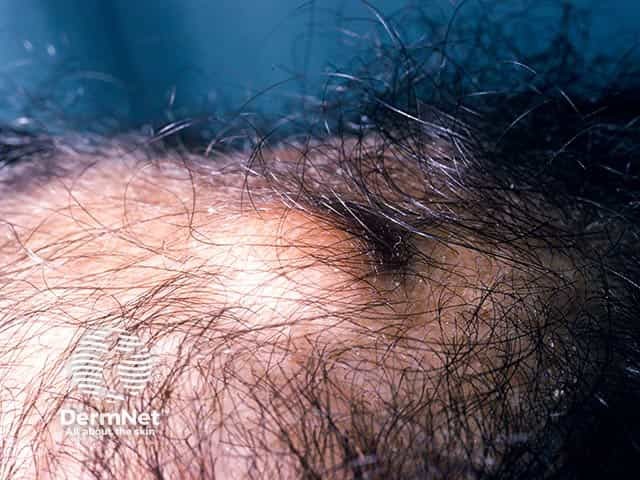
Что такое синдром Гарднера?
Синдром Гарднера — это клинический вариант семейного аденоматозного полипоза (САП), протекающий с внекишечными проявлениями. Это наследственное заболевание, характеризующееся полипозом желудочно-кишечного тракта, множественными остеомами (доброкачественными костными опухолями), а также разнообразными новообразованиями кожи и мягких тканей.
Полипы обычно начинают формироваться в период полового созревания, а средний возраст верификации диагноза составляет около 25 лет. Риск их злокачественной трансформации в колоректальный рак приближается к 100%, поэтому своевременная ранняя диагностика синдрома Гарднера имеет жизненно важное значение.
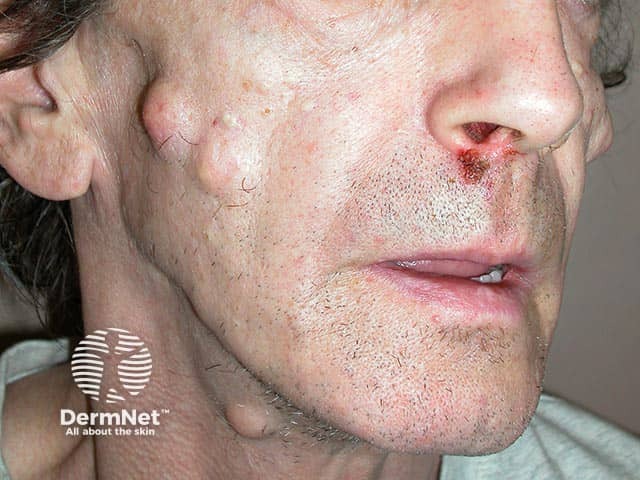
Множественные эпидермальные (эпидермоидные) кисты лица при синдроме Гарднера
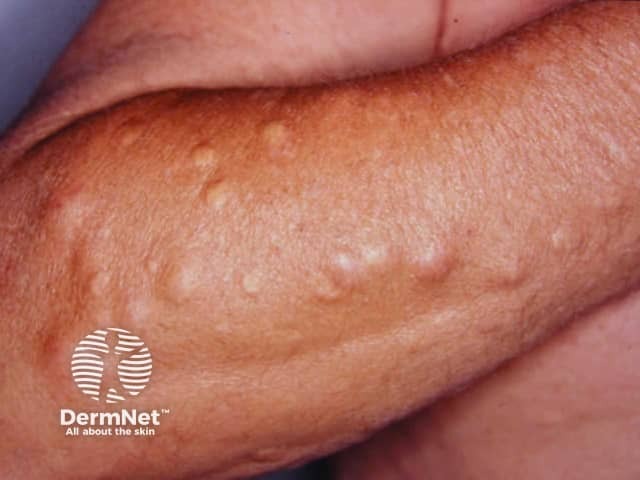
Синдром Гарднера
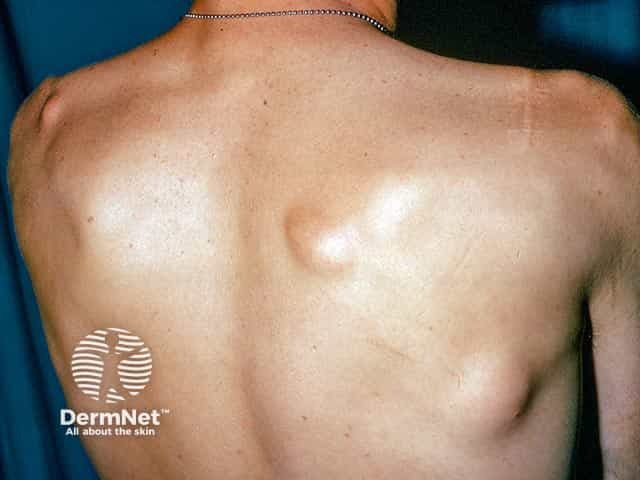
Множественные липомы при синдроме Гарднера (пациент 2)
Посмотреть дополнительные клинические снимки
Кто находится в группе риска?
Частота встречаемости семейного аденоматозного полипоза (САП) составляет 1 случай на 7500 живорождений. Примерно у 80% пациентов патология обусловлена врожденной аутосомно-доминантной мутацией. Оставшиеся 20% случаев приходятся на спонтанные мутации de novo без отягощенного семейного анамнеза.
Несмотря на то, что полипы в толстой кишке начинают расти в пубертатном периоде, средний возраст постановки диагноза «синдром Гарднера» составляет 22 года. Образование остеом обычно предшествует манифестации полипоза. Прогрессирование с развитием малигнизации чаще наблюдается в возрасте 30–50 лет. Средний возраст выявления злокачественных опухолей у пациентов с синдромом Гарднера составляет 39 лет.
Причины возникновения синдрома Гарднера
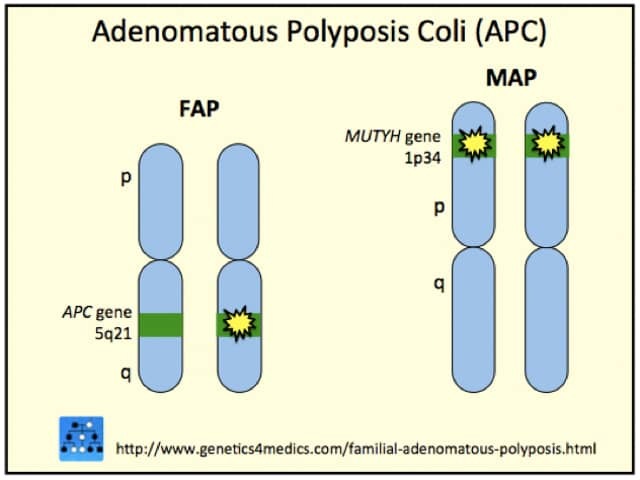
Синдром Гарднера вызван мутациями в гене аденоматозного полипоза кишечника (APC), локализованном на длинном плече 5-й хромосомы (5q22). Этот ген функционирует как супрессор опухолевого роста. Заболевание наследуется по аутосомно-доминантному типу, поэтому вероятность передачи мутантного гена каждому ребенку от больного родителя составляет 50%.
Генетика синдрома Гарднера*
*Изображение предоставлено Genetics 4 Medics
Клинические проявления синдрома Гарднера
Клиническая картина синдрома Гарднера включает кожные и внекожные проявления.
Кожные проявления
Наиболее характерным кожным признаком является появление эпидермоидных кист (эпидермальных инклюзионных кист). Их можно отличить от обычных солитарных эпидермоидных кист по следующим признакам:
- Эпидермоидные кисты при синдроме Гарднера (встречаются у 50–65% больных) манифестируют в более раннем возрасте (обычно в период полового созревания);
- Они локализуются в нетипичных анатомических зонах: на волосистой части головы, туловище и конечностях;
- У более чем половины пациентов образования носят множественный характер;
- Как и обычные эпидермоидные кисты, они чаще протекают бессимптомно, однако могут сопровождаться зудом или признаками вторичного воспаления, а при их разрыве развивается выраженная локальная воспалительная реакция мягких тканей;
- Гистологически в некоторых случаях кисты имеют смешанное строение с очагами изменений, напоминающими пиломатриксому (патоморфологический признак).
К другим кожным проявлениям относятся фибромы, липомы, лейомиомы и нейрофибромы.
Внекожные проявления
- Полипоз желудочно-кишечного тракта: аденоматозные полипы практически неизбежно трансформируются в аденокарциному толстой кишки. Поражение преимущественно затрагивает левые отделы ободочной кишки (80–90% случаев). Пациенты могут не предъявлять жалоб либо сообщать о болях в животе, изменении ритма дефекации и примеси крови в кале.
- Десмоидные опухоли (глубокий абдоминальный или экстраабдоминальный фиброматоз) — гистологически доброкачественные, но местно-деструирующие и агрессивно растущие новообразования, которые встречаются у пациентов с САП значительно чаще, чем в общей популяции.
- Остеомы — доброкачественные костные опухоли, имеющие важнейшее значение для верификации диагноза. Наиболее частая локализация — нижняя челюсть, однако они могут возникать в костях свода черепа и длинных трубчатых костях. Рост остеом нередко предшествует развитию полипоза.
- Аномалии зубочелюстной системы — помимо остеом челюстей, наблюдаются ретенированные зубы, сверхкомплектные (дополнительные) зубы, одонтомы и множественный кариес.
- Врожденная гипертрофия пигментного эпителия сетчатки (ВГПЭС / CHRPE) — мультифокальные пигментные очаги на глазном дне, выявляемые у 80% пациентов. Они могут присутствовать уже при рождении и служить самым ранним маркером заболевания.
- Повышенный риск развития других злокачественных новообразований: пациенты с САП подвержены высокому риску рака других локализаций, включая крибриформно-морулярный вариант папиллярного рака щитовидной железы (у женщин моложе 35 лет риск повышен в 160 раз), периампулярную аденокарциному, гепатобластому и мультифокальную холангиокарциному.
Осложнения синдрома Гарднера
- Колоректальный рак (крайне высокий риск; практически 100% вероятность развития к 40 годам при отсутствии хирургического лечения);
- Развитие ассоциированных сопутствующих злокачественных опухолей (ЖКТ, печени, надпочечников, щитовидной железы);
- Зубочелюстные аномалии, требующие сложной ортодонтической и хирургической коррекции;
- Косметические и функциональные дефекты, вызванные эпидермоидными кистами, десмоидами и остеомами;
- Сдавление и инвазия жизненно важных анатомических структур интраабдоминальными десмоидными опухолями.
Диагностика синдрома Гарднера
Диагноз синдрома Гарднера устанавливается на основании следующих клинических и генетических критериев:
- Наличие ≥100 колоректальных полипов ИЛИ <100 полипов в сочетании с отягощенным семейным анамнезом (наличие САП или синдрома Гарднера у родственников первой линии);
- Множественные остеомы;
- Опухоли мягких тканей (эпидермоидные кисты, фибромы, десмоидные опухоли);
- Идентификация герминальной мутации в гене APC.
Инструментальное обследование пациентов и их родственников включает:
- Рентгенографию / КТ длинных трубчатых костей и костей лицевого черепа для выявления остеом;
- Ортопантомографию челюстей с раннего возраста для выявления костных изменений и аномалий прорезывания зубов;
- Офтальмоскопию глазного дна для обнаружения очагов ВГПЭС;
- Регулярную колоноскопию и эзофагогастродуоденоскопию каждые 1–2 года начиная с подросткового возраста.
Дифференциальный диагноз
Дифференциальную диагностику синдрома Гарднера проводят со следующими состояниями:
- Обычные солитарные эпидермоидные кисты;
- Другие доброкачественные кисты и псевдокисты кожи;
- Классический семейный аденоматозный полипоз (САП);
- Аттенуированный САП;
- Синдром аденокарциномы желудка и проксимального полипоза желудка (GAPPS);
- Синдром Тюрко (Turcot syndrome);
- Наследственный неполипозный колоректальный рак (синдром Линча);
- MUTYH-ассоциированный полипоз (MAP);
- Синдром Пейтца — Егерса;
- Болезнь Кронкайта — Канады;
- Синдром ювенильного полипоза;
- Множественная эндокринная неоплазия типа 2B (МЭН 2B).
Лечение синдрома Гарднера
- Эпидермоидные кисты: терапия аналогична лечению обычных кист и заключается в их хирургическом иссечении вместе с капсулой. При наличии выраженного воспаления возможно применение внутриочагового введения глюкокортикостероидов.
- Десмоидные опухоли: тактика включает динамическое наблюдение (стратегия wait-and-see), хирургическую резекцию либо системную терапию (нестероидные противовоспалительные препараты, антиэстрогены, таргетная терапия или цитостатическая химиотерапия при нерезектабельных образованиях).
- Остеомы: хирургическое иссечение показано при выраженном эстетическом дефекте, сдавлении нервов или нарушении функции.
- Эндоскопический мониторинг толстой кишки: обязателен для контроля роста полипов и выявления малигнизации. Наличие множественных полипов (более 20–30 крупных или тотальное поражение) служит прямым показанием к профилактической колэктомии (удалению толстой кишки) из-за крайне высокой угрозы канцерогенеза.
- Эзофагогастродуоденоскопия (ЭГДС): проводится регулярно каждые 1–2 года для исключения дуоденальных аденом и рака фатерова сосочка.
- Ежегодные физикальные осмотры: обязательный осмотр кожных покровов дерматологом и пальпация щитовидной железы.
- Оценка функции и УЗИ щитовидной железы: скрининг начинают с подросткового возраста.
Прогноз
Этиотропной терапии синдрома Гарднера не существует. У носителей патогенной мутации гена APC при отсутствии своевременного хирургического вмешательства (профилактической колэктомии) колоректальный рак развивается практически со 100% вероятностью к 40 годам. Регулярный онкоскрининг и диспансеризация определяют общую продолжительность жизни пациентов.
Посмотреть клинические снимки синдрома Гарднера
Список литературы
- Agrawal D, Newaskar V, Shrivastava S, Nayak PA. External manifestations of Gardner's syndrome as the presenting clinical entity. BMJ Case Rep. 2014;2014:bcr2013200293. doi: 10.1136/bcr-2013-200293. Journal
- Cankaya AB, Erdem MA, Isler SC, et al. Oral and maxillofacial considerations in Gardner's Syndrome. Int J Med Sci. 2012;9(2):137–141. doi: 10.7150/ijms.3989. Journal
- Charifa A, Jamil RT, Zhang X. Gardner Syndrome. In: StatPearls [Internet]. NCBI bookshelf version. StatPearls Publishing; updated 2022 Oct 25. Available here
- Dinarvand P, Davaro EP, Doan JV, et al. Familial Adenomatous Polyposis Syndrome: An Update and Review of Extraintestinal Manifestations. Arch Pathol Lab Med. 2019 Nov;143(11):1382–1398. doi: 10.5858/arpa.2018-0570-RA. Journal
- Fotiadis C, Tsekouras DK, Antonakis P, et al. Gardner’s syndrome: A case report and review of the literature. World J Gastroenterol. 2005;11(34):5408–5411. doi: 10.3748/wjg.v11.i34.5408. Journal
- Jin L, Tan Y, Su Z, et al. Gardner syndrome with giant abdominal desmoid tumor during pregnancy: a case report. BMC Surgery. 2020;20(1):282. doi: 10.1186/s12893-020-00944-z. Journal
- Panjwani S, Bagewai A, Keluskar V, et al. Gardner's Syndrome. J Clin Imaging Sci. 2011;1:65. doi: 10.4103/2156-7514.92187. Journal
- Yen T, Stanich PP, Axell L, et al. APC-Associated Polyposis Conditions. 1998 Dec 18 [Updated 2022 May 12]. In: Adam MP, Everman DB, Mirzaa GM, et al, editors. GeneReviews® [Internet]. Seattle (WA): University of Washington, Seattle;1993-2022. Available here
Материалы на DermNet
- Изображения синдрома Гарднера
- Кожные маркеры внутренних злокачественных новообразований
- Кожные проявления желудочно-кишечных заболеваний
- Эпидермоидная киста
- Фиброматоз
Сторонние ресурсы
- Синдром Гарднера — Информационный центр редких и генетических заболеваний (GARD)