
Что такое болезнь Фабри?
Болезнь Фабри — это редкое наследственное лизосомное заболевание накопления [1]. Она также известна как болезнь Андерсона — Фабри и диффузная ангиокератома туловища (лат. angiokeratoma corporis diffusum).
Болезнь Фабри вызывает появление скоплений ангиокератом (мелких темно-красных папул и пятен на коже) и многочисленные системные симптомы, обусловленные отложением глоботриаозилцерамида (Gb3) в различных органах и тканях.
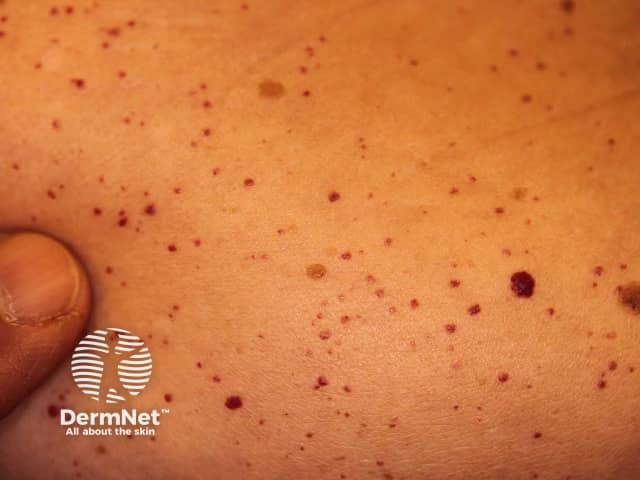
Ангиокератомы при подозрении на болезнь Фабри
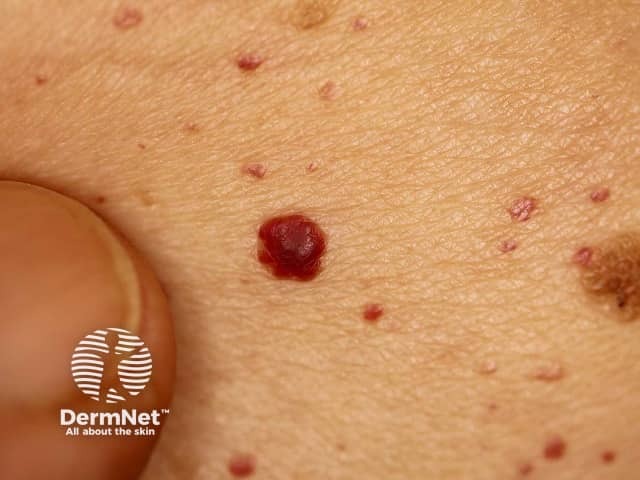
Ангиокератомы при подозрении на болезнь Фабри
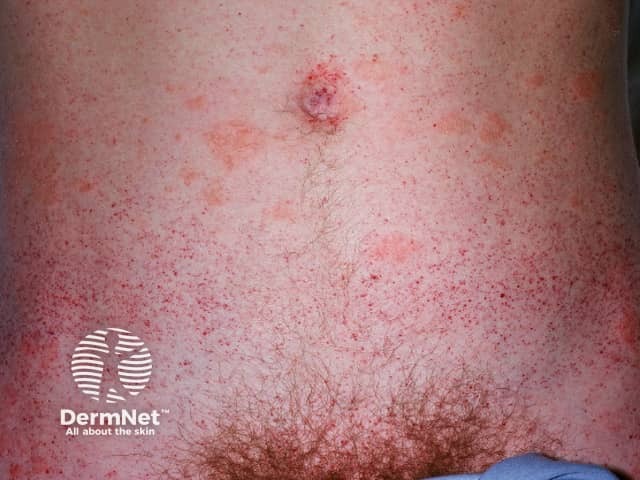
Ангиокератомы при болезни Фабри
Кто находится в группе риска?
Ориентировочная распространенность среди мужчин составляет примерно 1 случай на 40 000–60 000 человек [2]. Болезнь Фабри, как правило, протекает тяжелее и манифестирует в более раннем возрасте у мужчин и мальчиков, поскольку наследуется по Х-сцепленному типу (мужской пол несет только одну Х-хромосому, тогда как женский — две). Заболевание встречается во всех этнических группах [3].
Возраст дебюта болезни Фабри может варьировать от второго до пятого десятилетия жизни или развиваться позже.
Болезнь Фабри часто манифестирует неспецифическими симптомами, которые могут быть слабовыраженными, в связи с чем патология нередко пропускается или диагностируется ошибочно, приводя к недооценке ее истинной распространенности [4].
В чем причина развития болезни Фабри?
Болезнь Фабри обусловлена мутацией в гене альфа-галактозидазы А (GLA), картированном на длинном плече Х-хромосомы [5]. Описаны сотни различных патогенных вариантов этой мутации, что обуславливает разнообразие симптомов и вариабельность тяжести течения [6]. Мужчины с болезнью Фабри передают дефектный ген всем своим дочерям, но ни одному из сыновей. Женщины-носительницы имеют 50%-ную вероятность передачи гена как дочерям, так и сыновьям. Некоторые женщины и девочки страдают заболеванием столь же тяжело, как мужчины и мальчики, вследствие случайной (лайонизации) инактивации Х-хромосомы [7].
Gb3 является промежуточным продуктом метаболического расщепления глобозида (гликосфинголипида) — важнейшего компонента клеточных мембран. Фермент альфа-галактозидаза А катализирует отщепление концевой галактозы от Gb3. Дефицит фермента приводит к внутриклеточному накоплению Gb3 в различных тканях с последующей гибелью клеток. Наиболее клинически значимыми участками накопления Gb3 являются эндотелий кровеносных сосудов кожи, сердце, нервная система и почки [8].
Каковы клинические проявления болезни Фабри?
Характерными признаками болезни Фабри являются:
- Скопления ангиокератом (мелких темно-красных папул)
- Непереносимость жары и гипогидроз (сниженное потоотделение)
- Эпизоды акропарестезий (нейропатическая жгучая боль в кистях и стопах), провоцируемые стрессом или температурными перепадами
- Помутнение роговицы (мутовчатая кератопатия)
- Снижение слуха [9]
- Гастроинтестинальные симптомы: абдоминальная боль, тошнота, рвота, диарея или запоры [10]
- Рецидивирующая лихорадка, повышенная утомляемость, психологическая и социальная дезадаптация
- Тяжелые жизнеугрожающие осложнения: поражение почек, сердечно-сосудистые катастрофы и инсульт [11].
Дерматологические проявления выявляются более чем у 70% пациентов с болезнью Фабри; средний возраст их дебюта составляет 17 лет [3].
Ангиокератомы
Ангиокератомы представляют собой эктазированные капилляры в сосочковом слое дермы, клинически выглядящие как темно-красные или синевато-черные папулы. Элементы не бледнеют при диаскопии (надавливании), а застарелые очаги могут приобретать гиперкератотическую, бородавчатую поверхность. Сгруппированные или диффузные ангиокератомы, впервые возникшие в молодом возрасте, должны стать поводом для немедленного онконастороженности и обследования на болезнь Фабри.
При болезни Фабри ангиокератомы обусловлены накоплением Gb3 в клетках эндотелия дермы, что ведет к ослаблению и выпячиванию сосудистых стенок [12]. Обычно ангиокератомы локализуются в зоне «купального костюма» (от пупка до верхней трети бедер, включая гениталии). Более чем у трети пациентов ангиокератомы и телеангиэктазии также появляются на губах и слизистой оболочке полости рта [13].
Корреляции между степенью выраженности кожного поражения и тяжестью системных нарушений не наблюдается [14].
Гипогидроз
Гипогидроз — распространенный симптом болезни Фабри, приводящий к сухости кожи и непереносимости высоких температур [15]. Вероятно, он развивается вторично вследствие поражения волокон вегетативной нервной системы из-за отложения Gb3.
Другие кожные проявления болезни Фабри
При болезни Фабри могут обнаруживаться и другие кожные симптомы:
- Лимфедема нижних конечностей [14]
- Скудное, истонченное оволосение на лице [14]
- Синдром Рейно [15].
Каковы осложнения болезни Фабри?
Три наиболее грозных осложнения болезни Фабри включают нефропатию, кардиомиопатию и цереброваскулярные нарушения [3].
- Поражение почек варьирует от изолированной протеинурии до терминальной стадии почечной недостаточности [3].
- Поражение сердца включает гипертрофию левого желудочка, сердечную недостаточность, ишемическую болезнь сердца и нарушения ритма.
- Цереброваскулярная патология включает транзиторные ишемические атаки и ишемические инсульты.
Как диагностируется болезнь Фабри?
Диагностический алгоритм различается у мужчин и женщин.
- У мужчин диагноз может быть подтвержден лабораторным анализом крови. Резко сниженная активность фермента альфа-галактозидазы А (< 3%) достаточна для верификации диагноза, тогда как активность выше 35% исключает болезнь Фабри. При пограничных показателях для подтверждения диагноза необходимо генетическое тестирование.
- У женщин активность фермента значительно варьирует и у многих остается в пределах нормы, поэтому «золотым стандартом» диагностики у женщин является молекулярно-генетический анализ.
- Если генетическое исследование не выявляет специфической мутации, может рассматриваться вопрос о биопсии пораженных органов (включая биопсию кожи), которая способна выявить внутриклеточные включения Gb3 [3,14].
Всем родственникам пробанда также показано медико-генетическое консультирование и скрининг на болезнь Фабри.
Для выявления соматических осложнений обязательно проводятся общий анализ мочи (контроль протеинурии) и ЭКГ/ЭхоКГ.
Дифференциальная диагностика
Ввиду редкости и неспецифичности ранних признаков болезнь Фабри часто своевременно не распознается, выступая в роли клинического «великого имитатора» [16].
Ангиокератомы не патогномоничны исключительно для болезни Фабри; солитарные элементы могут возникать у здоровых лиц. Они также встречаются при наследственной геморрагической телеангиэктазии (болезни Рандю — Ослера — Вебера) и других лизосомных болезнях накопления, среди которых:
- Болезнь Шиндлера (редкое наследственное нарушение обмена веществ)
- Фукозидоз (лизосомная болезнь накопления с фатальным накоплением фукозосодержащих гликолипидов)
- Аспартилглюкозаминурия (дефект фермента аспартилглюкозаминидазы)
- Бета-маннозидоз (дефицит фермента бета-маннозидазы)
- Сиалидоз (метаболическое нарушение вследствие недостаточности фермента нейраминидазы) [12,14].
Чаще всего ошибочно устанавливаются следующие диагнозы:
- Ревматологические заболевания, такие как острая ревматическая лихорадка или дерматомиозит (при них дерматологическая картина и динамика процесса имеют принципиальные отличия)
- Неврологические расстройства и фибромиалгия (при которых отсутствуют поражения кожи, сердца и почек)
- Истинная полицитемия и эссенциальная тромбоцитемия (болезнь Фабри не сопровождается тромбоцитозом)
- Наследственная геморрагическая телеангиэктазия (при болезни Фабри спонтанные носовые и желудочно-кишечные кровотечения нетипичны)
- Синдром раздраженного кишечника (не имеет внекишечных системных проявлений) [4,17].
Каково лечение болезни Фабри?
После установления диагноза мужчинам с болезнью Фабри часто безотлагательно назначается заместительная ферментная терапия (ЗФТ) независимо от выраженности симптомов [9,14,18]. Женщинам терапия показана при наличии клинических манифестаций.
Ферментозаместительная терапия восполняет дефицит эндогенной альфа-галактозидазы А. Она замедляет прогрессирование органных нарушений, уменьшает выраженность нейропатической боли и стабилизирует функцию почек за счет снижения отложений Gb3 в тканях. Влияние ЗФТ на уже развившиеся сердечно-сосудистые изменения изучено в меньшей степени [18].
Пациентам требуется мультидисциплинарный подход с участием терапевтов, кардиологов, нефрологов, неврологов, генетиков и дерматологов. Для купирования нейропатического болевого синдрома в конечностях применяются противосудорожные препараты (антиконвульсанты), такие как карбамазепин [18,19].
Для деструкции и удаления ангиокератом используют методы криодеструкции, электрокоагуляции, хирургического иссечения и лазерной деструкции [12,14,20].
Каков прогноз при болезни Фабри?
Болезнь Фабри имеет неуклонно прогрессирующее течение и нередко приводит к снижению продолжительности жизни. Прогноз варьирует индивидуально [21]. У мужчин с классической тяжелой формой заболевания продолжительность жизни существенно снижена: средний возраст смерти редко превышает 50–60 лет, часто ограничиваясь 40–50 годами. Основными причинами летального исхода служат сердечно-сосудистые катастрофы (инсульт, инфаркт миокарда, терминальная сердечная недостаточность), терминальная почечная недостаточность, сепсис [18]. Влияние ферментозаместительной терапии на долгосрочную выживаемость продолжает изучаться [18,22,23].