
Что такое аутоиммунный полигландулярный синдром 1-го типа?
Аутоиммунный полигландулярный синдром 1-го типа (АПС-1) — это аутоиммунное заболевание, приводящее к недостаточности функции нескольких эндокринных желез. Данная патология также известна как аутоиммунный полиэндокринный синдром 1-го типа, полиэндокринопатия-кандидоз-эктодермальная дистрофия (синдром АПЕКЕД / APECED), синдром Уитакера (Вайтакера) и синдром кандидоза-гипопаратиреоза-болезни Аддисона, среди множества других названий.
Впервые АПС-1 был описан доктором Томасом Аддисоном в XIX веке.
Кто входит в группу риска развития аутоиммунного полигландулярного синдрома 1-го типа?
АПС-1 является наследственным заболеванием; женщины и девочки заболевают несколько чаще, чем мужчины и мальчики. Чаще всего синдром встречается в обособленных популяциях вследствие близкородственных браков или эффекта основателя. Наибольшая распространенность регистрируется среди следующих групп:
- Иранские евреи (1 случай на 9000 человек)
- Сардинцы (1 случай на 14 400 человек)
- Финны (1 случай на 25 000 человек).
В других популяциях АПС-1 встречается крайне редко.
В чем причина аутоиммунного полигландулярного синдрома 1-го типа?
АПС-1 вызывается мутациями в гене аутоиммунного регулятора — AIRE, локализованном на хромосоме 21q22. Заболевание наследуется по аутосомно-рецессивному типу (для манифестации синдрома необходимы две копии дефектного гена). Данные мутации приводят к синтезу органоспецифических аутоантител и формированию хронических воспалительных клеточных инфильтратов в пораженных органах-мишенях.
Каковы клинические проявления аутоиммунного полигландулярного синдрома 1-го типа?
Симптомы чаще всего дебютируют у детей в возрасте 3–5 лет; в большинстве случаев заболевание манифестирует к началу подросткового возраста, и практически во всех случаях разворачивается к 30 годам.
Диагноз АПС-1 базируется на классической клинической триаде:
- Хронический кожно-слизистый кандидоз с поражением кожного покрова и слизистых оболочек
- Гипопаратиреоз, сопровождающийся онемением и парестезиями в области лица и конечностей, болезненными мышечными спазмами и судорогами, выраженной слабостью и быстрой утомляемостью на фоне гипокальциемии
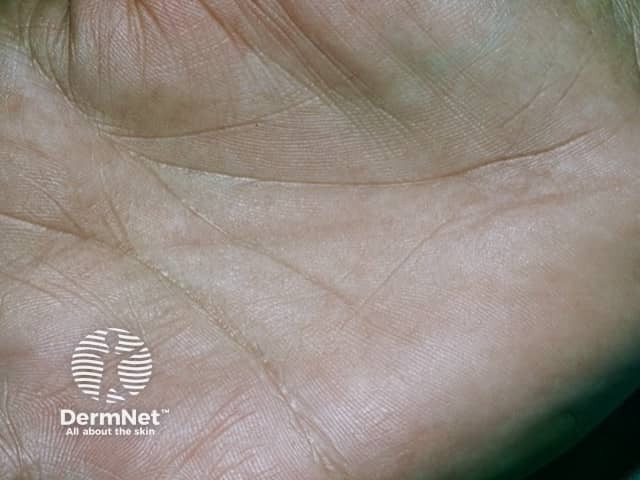
- Болезнь Аддисона (первичная надпочечниковая недостаточность), манифестирующая гиперпигментацией кожи и слизистых («бронзовая болезнь»), снижением аппетита, потерей массы тела, артериальной гипотензией и астенией.
К менее распространенным, но возможным клиническим проявлениям данного синдрома относятся:
- Гипогонадотропный гипогонадизм
- Пернициозная (B12-дефицитная) анемия
- Аутоиммунный хронический активный гепатит
- Аспления
- Кератоконъюнктивит
- Интерстициальный нефрит
- Сахарный диабет 1-го типа
- Желчнокаменная болезнь (холелитиаз)
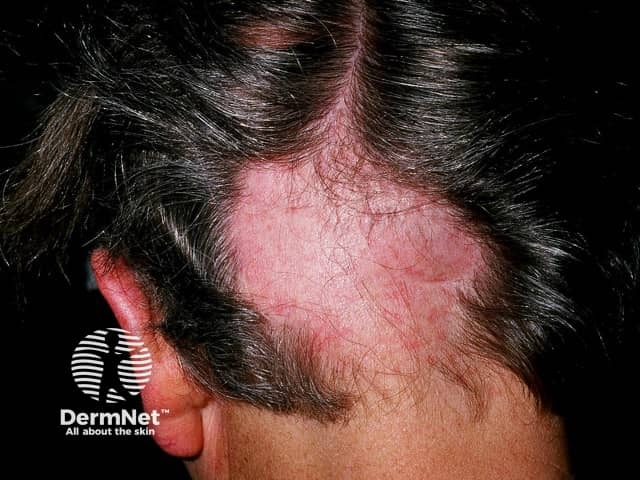
- Гнездная алопеция
- Синдром мальабсорбции
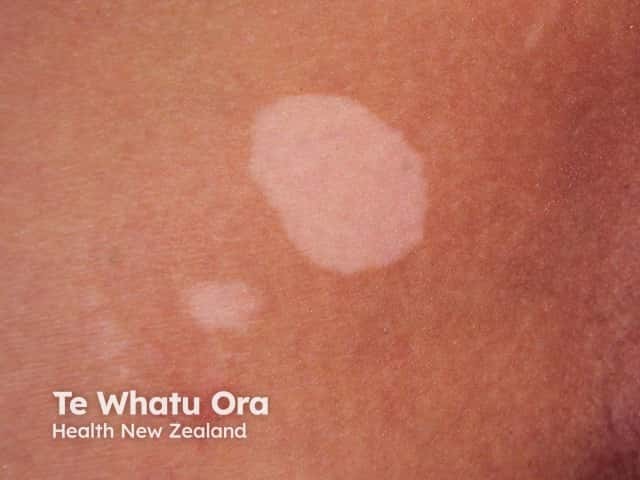
- Витилиго.
Кожные признаки АПС 1-го типа
Витилиго
Гнездная алопеция
Болезнь Аддисона
Как диагностируется аутоиммунный полигландулярный синдром 1-го типа?
При обнаружении признаков недостаточности более чем одной эндокринной железы показано расширенное обследование для верификации аутоиммунного полигландулярного синдрома 1-го типа (АПС-1), включающее:
- Серологический скрининг на аутоантитела
- Функциональные тесты органов-мишеней.
Дополнительные лабораторные исследования крови могут включать определение уровней тестостерона, эстрадиола, фолликулостимулирующего гормона (ФСГ), лютеинизирующего гормона (ЛГ), пролактина, адренокортикотропного гормона (АКТГ), активности ренина плазмы, электролитного профиля (кальций, фосфор, калий, натрий) и клинический анализ крови.
Для идентификации Candida albicans выполняются мазки и микроскопия соскобов с кожи и слизистых.
Как лечится аутоиммунный полигландулярный синдром 1-го типа?
Терапевтическая тактика при АПС-1 определяется конкретными компонентами синдрома у конкретного пациента.
- Кожно-слизистый кандидоз купируют назначением системных противогрибковых средств перорально, таких как флуконазол или итраконазол.
- Терапия гипопаратиреоза включает комбинацию пероральных препаратов кальция и активных метаболитов витамина D (как правило, кальцитриола).
- Болезнь Аддисона требует пожизненной заместительной терапии пероральными кортикостероидами (глюкокортикоидами) и минералокортикоидами. В редких случаях рассматривается вопрос о трансплантации ткани надпочечников.
Каков прогноз при аутоиммунном полигландулярном синдроме 1-го типа?
Прогноз при АПС-1 вариабелен. Показатели выживаемости и качество жизни пациентов существенно улучшились с 1970-х годов благодаря современным подходам к заместительной гормональной терапии и ранней диагностике надпочечниковых кризов.
Литература
- Betterle C, Greggio NA, Volpato M. Clinical review 93: Autoimmune polyglandular syndrome type 1. J Clin Endocrinol Metab 1998; 83: 1049–55. DOI: 10.1210/jcem.83.4.4682. Journal
Материалы DermNet
- Аутоиммунный полигландулярный синдром 2-го типа
- Хронический кожно-слизистый кандидоз
- Болезнь Аддисона
- Кожные признаки системных заболеваний
- Витилиго
Дополнительные ресурсы
- Autoimmune polyendocrine syndrome, type I, with or without reversible metaphyseal dysplasia; APS1 — База данных OMIM
- Type I polyglandular autoimmune syndrome. Medscape. Доступно по ссылке: http://emedicine.medscape.com/article/124183-overview