
Что такое дефицит альфа-1-антитрипсина?
Альфа-1-антитрипсин представляет собой ингибитор сериновых протеаз. Болезнь дефицита альфа-1-антитрипсина — это наследственное нарушение обмена веществ, при котором данный белок отсутствует либо функционирует дефектно.
Дефицит альфа-1-антитрипсина чаще всего манифестирует патологией дыхательной системы (эмфизема легких) или желудочно-кишечного тракта (цирроз печени). В редких случаях заболевание поражает кожу.
Для обозначения дефицита альфа-1-антитрипсина используется аббревиатура А1АТ (A1AT).
Что такое панникулит?
Панникулит — это воспаление подкожно-жировой клетчатки.
Панникулит, обусловленный дефицитом альфа-1-антитрипсина, встречается редко.
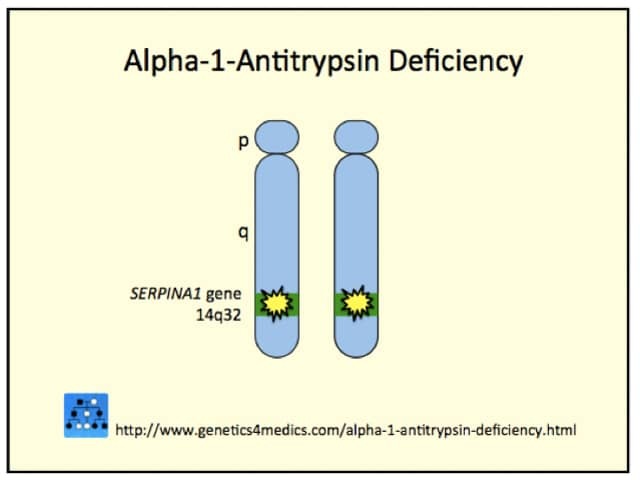
Генетика дефицита альфа-1-антитрипсина*
*Изображение предоставлено Genetics 4 Medics
Кто находится в группе риска развития панникулита при дефиците А1АТ?
Дефицит альфа-1-антитрипсина наиболее распространен среди представителей европеоидной расы европейского и североамериканского происхождения.
Мужчины и женщины любого возраста в равной степени подвержены развитию панникулита, ассоциированного с дефицитом альфа-1-антитрипсина; изредка он может возникать и у детей.
Поскольку дефицит альфа-1-антитрипсина остается гиподиагностированным состоянием, истинную распространенность ассоциированного с ним панникулита установить сложно. В одном из исследований сообщалось, что панникулит развивался у 0,9% гомозигот по аллелю ZZ.
Развитию панникулита может предшествовать механическая травма. Это связано с тем, что повреждение вызывает усиленную активацию протеаз и каскад воспалительных реакций, направленных на заживление раны.
Что вызывает дефицит альфа-1-антитрипсина?
Генетические факторы
Дефицит альфа-1-антитрипсина обычно обусловлен мутацией в 14-й хромосоме.
Заболевание наследуется по аутосомно-кодоминантному типу, то есть у одного человека экспрессируются два разных варианта (аллеля) гена. Каждый аллель кодирует белок с незначительными структурными отличиями. Оба аллеля определяют фенотипические особенности и степень тяжести проявлений дефицита.
Известно более 90 мутантных аллелей гена альфа-1-антитрипсина, классифицируемых на основании электрофоретической подвижности в кислом крахмальном геле (F — быстрая/fast, M — средняя/medium, S — медленная/slow, Z — очень медленная/very slow). Нормальный уровень фермента с измененной функциональной активностью также может приводить к развитию клинической картины заболевания.
Генотип пациента и комбинация аллелей определяют степень тяжести дефицита. Нормальный генотип «MM» обеспечивает нормальный уровень альфа-1-антитрипсина. У пациентов с гомозиготным генотипом «ZZ» выявляется 85%-ный дефицит сывороточного альфа-1-антитрипсина. Именно этот генотип наиболее часто ассоциирован с развитием эмфиземы легких.
Патогенез
Альфа-1-антитрипсин синтезируется преимущественно в печени и регулирует активность ряда протеолитических ферментов, включая трипсин, эластазу, химотрипсин, фактор свертывания VIII, коллагеназу и калликреин. Недостаточность альфа-1-антитрипсина приводит к неконтролируемой гиперактивности данных ферментов и локальной деструкции тканей.
Каковы клинические проявления дефицита альфа-1-антитрипсина?
Дефицит альфа-1-антитрипсина приводит к развитию воспаления и некроза в различных органах и системах.
Поражение легких
- В норме альфа-1-антитрипсин защищает легочную ткань от действия эластазы, продуцируемой нейтрофилами.
- При его дефиците эластаза повреждает альвеолярную строму с развитием фиброза и формированием эмфиземы.
- Повышается частота бронхиальной астмы, бронхоэктатической болезни и хронической обструктивной болезни легких (ХОБЛ).
- У курящих пациентов с дефицитом альфа-1-антитрипсина поражение легких протекает значительно тяжелее, чем у некурящих.
Поражение печени
- Аномальный белок альфа-1-антитрипсина накапливается в гепатоцитах, что может спровоцировать развитие гепатита.
- Гепатит может проявляться увеличением живота в объеме (асцит), отеками нижних конечностей или желтухой.
- Употребление алкоголя ускоряет прогрессирование печеночной недостаточности.
- На поздних стадиях формируется цирроз печени.
- Повышается риск развития гепатоцеллюлярной карциномы.
Поражение поджелудочной железы
- Эластаза также секретируется поджелудочной железой.
- Избыточная активность эластазы вследствие дефицита А1АТ может провоцировать хронический панкреатит.
- Хронический панкреатит приводит к стеаторее, мальабсорбции, дефициту жирорастворимых витаминов (A, D, E, K) и витамина B12, сахарному диабету и потере массы тела.
Поражение почек
- Мембранопролиферативный гломерулонефрит.
Панникулит
При дефиците альфа-1-антитрипсина:
- Панникулит развивается вследствие неконтролируемого ферментативного протеолиза и деградации белков в дерме и гиподерме.
- Первоначально на туловище или проксимальных отделах конечностей появляются болезненные эритематозные бляшки и узлы.
- Узлы могут носить распространенный характер с локализацией на ногах, руках, туловище или лице.
- Элементы склонны к изъязвлению, кровоточивости и выделению маслянистого некротического экссудата.
- Возможен фебрилитет.
Панникулит, ассоциированный с дефицитом альфа-1-антитрипсина, не отвечает на терапию антибиотиками или системными глюкокортикостероидами.
Как диагностируют дефицит альфа-1-антитрипсина и ассоциированный панникулит?
Диагностика дефицита альфа-1-антитрипсина
Заподозрить заболевание можно на основании клинических признаков, в особенности при сочетании базальной эмфиземы, хронического гепатита и коликвационного (разжижающего) панникулита. Для верификации диагноза проводится комплекс лабораторно-инструментальных исследований.
Определение уровня альфа-1-антитрипсина в сыворотке крови:
- Позволяет количественно подтвердить дефицит фермента.
- Следует учитывать, что А1АТ является белком острой фазы воспаления, поэтому на фоне активного воспалительного процесса его уровень может быть ложнонормальным или повышенным.
Фенотипирование и генотипирование альфа-1-антитрипсина:
- При высоком клиническом подозрении и нормальном сывороточном уровне фермента информативно изоэлектрофокусирование (определение фенотипа А1АТ).
- Генотипирование позволяет идентифицировать мутантные аллели у конкретного пациента.
Инструментальная диагностика дыхательной системы:
- Исследование функции внешнего дыхания (спирометрия, бодиплетизмография) для выявления обструктивных нарушений и эмфиземы.
- Рентгенография органов грудной клетки (может выявлять характерные изменения: эмфизематозное вздутие базальных отделов легких).
- Компьютерная томография высокого разрешения (ВРКТ) для детальной визуализации базальной эмфиземы и бронхоэктазов.
Диагностика панникулита при дефиците альфа-1-антитрипсина
Лабораторные анализы крови:
- Повышение маркеров системного воспаления (скорость оседания эритроцитов [СОЭ] и C-реактивный белок).
- Возможно обнаружение низких титров антинуклеарных антител и ревматоидного фактора.
- Хроническое течение процесса может приводить к нормоцитарной анемии и гипоальбуминемии.
Биопсия кожи:
Для гистологической верификации панникулита необходима глубокая инцизионная биопсия кожи с обязательным забором глубоких слоев подкожно-жировой клетчатки. К специфическим характеристикам патоморфологии панникулита при дефиците А1АТ относятся:
- Преимущественно лобулярное воспаление с вовлечением соединительнотканных септ и выраженной деструкцией тканей.
- На ранней стадии — диффузная инфильтрация нейтрофилами пространств между коллагеновыми пучками в сетчатом слое дермы.
- Постепенный лизис дермального коллагена и возможное коликвационное расплавление эпидермиса.
- Распространение нейтрофильного инфильтрата с переходом на фиброзные перегородки и дольки подкожной клетчатки.
- На поздних стадиях — появление гистиоцитов и липофагов, иногда с формированием многоядерных гигантских клеток.
- В зонах плотной воспалительной инфильтрации возможно выявление лейкоцитокластического и лимфоцитарного васкулита, а также флеботромбозов и кровоизлияний.
- Характерен феномен чередования («skip areas»): интактные дольки жировой ткани соседствуют с участками колликвационного некроза.
- Заживление очагов происходит путем фиброзирования, иногда с дистрофическим обызвествлением.
- Прямая иммунофлуоресценция может обнаруживать внутрисосудистые депозиты C3-компонента комплемента и IgM в дерме, клиническое значение которых до конца не определено.
Каково лечение дефицита альфа-1-антитрипсина и ассоциированного панникулита?
Общие рекомендации
- По возможности избегать механических травм и хирургических вмешательств в пораженной области.
- Категорический отказ от курения и употребления алкоголя.
- Исключение профессиональных вредностей, повышающих риск заболеваний дыхательных путей (горнодобывающая промышленность, строительство).
- Ежегодная вакцинация против гриппа.
Системная медикаментозная терапия
- Антибиотики группы тетрациклинов (доксициклин, миноциклин) могут быть эффективны при легких формах панникулита. Предполагается, что их антиколлагеназное действие помогает восстановить локальный баланс между протеазами и антипротеазами.
- Дапсон и колхицин позволяют уменьшить выраженность воспалительной инфильтрации.
Системные кортикостероиды, противомалярийные средства, классические иммуносупрессоры и даназол при панникулите на фоне дефицита А1АТ неэффективны.
Ферментозаместительная терапия
Высокую эффективность показала заместительная терапия концентратом человеческого альфа-1-антитрипсина (Prolastin®) для внутривенного введения. Начальная рекомендуемая доза составляет 60 мг/кг один раз в неделю и может корректироваться в зависимости от клинического ответа. Дозировки и продолжительность курса варьируют по данным клинических наблюдений. Широкое применение метода ограничено высокой стоимостью и доступностью препарата.
Другие методы лечения
- Плазмаферез.
- Рекомбинантный генетически модифицированный альфа-1-антитрипсин.
- Трансплантация органов (легких, печени) у пациентов с терминальными стадиями органной недостаточности.
Каков прогноз при дефиците альфа-1-антитрипсина и ассоциированном панникулите?
Прогноз и продолжительность жизни пациентов зависят от фенотипа, степени выраженности дефицита фермента, а также тяжести сопутствующего поражения печени и легких.
Описаны случаи полного разрешения панникулита в течение четырех недель от начала ферментозаместительной терапии. Однако заболевание склонно к рецидивированию, что может потребовать пожизненной поддерживающей терапии.
Формирование длительно незаживающих хронических язв существенно отягощает течение кожного процесса; заживление очагов нередко приводит к образованию атрофических рубцов.
Список литературы
- Köhnlein T, Welte T. Alpha-1 antitrypsin deficiency: pathogenesis, clinical presentation, diagnosis, and treatment. The American Journal of Medicine. 2008 Jan 31;121(1):3-9. PubMed
- Requena L, Yus ES. Panniculitis. part II. mostly lobular panniculitis. Journal of the American Academy of Dermatology. 2001 Sep 30;45(3):325-64. PubMed
- Stone H, Pye A, Stockley RA. Disease associations in alpha-1-antitrypsin deficiency. Respiratory Medicine. 2014 Feb 28;108(2):338-43. PubMed
- Su WD, Smith KC, Pittelkow MR, Winkelmann RK. [alpha] 1-Antitrypsin Deficiency Panniculitis: A Histopathologic and Immunopathologic Study of Four Cases. The American Journal of Dermatopathology. 1987 Dec 1;9(6):483-90. PubMed
- Smith KC, Su WD, Pittelkow MR, Winkelmann RK. Clinical and pathologic correlations in 96 patients with panniculitis, including 15 patients with deficient levels of α 1-antitrypsin. Journal of the American Academy of Dermatology. 1989 Dec 31;21(6):1192-6. PubMed
- Valverde R, Rosales B, Ortiz-de Frutos FJ, Rodríguez-Peralto JL, Ortiz-Romero PL. Alpha-1-antitrypsin deficiency panniculitis. Dermatologic Clinics. 2008 Oct 31;26(4):447-51 PubMed
- Hendrick SJ, Silverman AK, Solomon AR, Headington JT. α 1-Antitrypsin deficiency associated with panniculitis. Journal of the American Academy of Dermatology. 1988 Apr 30;18(4):684-92. PubMed
- Geller JD, Su WD. A subtle clue to the histopathologic diagnosis of early α 1-antitrypsin deficiency panniculitis. Journal of the American Academy of Dermatology. 1994 Aug 31;31(2):241-5. PubMed
- Smith KC, Pittelkow MR, Su WD. Panniculitis Associated With Severe a1-Antitrypsin Deficiency: Treatment and Review of the Literature. Archives of Dermatology. 1987 Dec 1;123(12):1655-61. PubMed
- Pinto AR, Maciel LS, Carneiro F, Resende C, Chaves FC, Freitas AF. Systemic nodular panniculitis in a patient with alpha‐1 antitrypsin deficiency (PiSS phenotype). Clinical and Experimental Dermatology. 1993 Mar 1;18(2):154-5. PubMed
- Linares-Barrios M, Conejo-Mir IS, Artola Igarza JL, Navarrete M. Panniculitis due to α1‐antitrypsin deficiency induced by cryosurgery. British Journal of Dermatology. 1998 Mar 1;138(3):552-3. PubMed
- Pittelkow MR, Smith KC, Daniel SW. Alpha-1-antitrypsin deficiency and panniculitis: perspectives on disease relationship and replacement therapy. The American Journal of Medicine. 1988 Jun 24;84(6):80-6. PubMed
- Olson JM, Moore EC, Valasek MA, Williams LH, Vary JC. Panniculitis in alpha-1 antitrypsin deficiency treated with enzyme replacement. Journal of the American Academy of Dermatology. 2012 Apr 30;66(4):e139-41. PubMed
- Al-Niaimi F, Lyon C. Severe ulcerative panniculitis caused by alpha 1-antitrypsin deficiency: remission induced and maintained with intravenous alpha 1-antitrypsin. Journal of the American Academy of Dermatology. 2011 Jul 31;65(1):227-9. PubMed
- Chowdhury MM, Williams EJ, Morris JS, Ferguson BJ, McGregor AD, Hedges AR, Stamatakis JD, Pope FM. Severe panniculitis caused by homozygous ZZ α1‐antitrypsin deficiency treated successfully with human purified enzyme (Prolastin®). British Journal of Dermatology. 2002 Dec 1;147(6):1258-61. PubMed
Материалы на DermNet
Другие веб-ресурсы
- Alpha-1 Foundation (Фонд поддержки пациентов с дефицитом альфа-1)
- Справочная информация о дефиците альфа-1-антитрипсина (AATD) — Национальный институт исследования генома человека (США)