
Что такое синдром VEXAS?
Синдром VEXAS (акроним от английских терминов: Vacuoles — вакуоли, E1 enzyme — фермент E1, X-linked — сцепленный с Х-хромосомой, Autoinflammatory — аутовоспалительный, Somatic — соматический) — это тяжелое воспалительное и/или гематологическое заболевание с дебютом во взрослом возрасте, обусловленное соматической мутацией в гене UBA1 на X-хромосоме, впервые описанное в 2020 году.
Кто находится в группе риска?
Хотя изначально синдром считался крайне редким, с момента его первого описания в октябре 2020 года частота его выявления возросла благодаря ретроспективному генетическому тестированию когорт пациентов с соответствующей клинической картиной во Франции, Нидерландах, США, а также публикации отдельных клинических случаев.
Синдром VEXAS регистрируется практически исключительно у мужчин, при этом большинство случаев диагностируется в зрелом и пожилом возрасте. Описано не менее 70 случаев; возраст пациентов варьирует от 45 до 80 лет, а медиана возраста манифестации симптомов приходится на диапазон от конца шестого до середины седьмого десятилетия жизни.
Описан единичный случай синдрома VEXAS у женщины с единственной X-хромосомой (моносомия X).
Что вызывает синдром VEXAS?
Синдром VEXAS обусловлен приобретенной соматической (мозаичной или постзиготической) мутацией, затрагивающей кодон метионина-41 (p.Met41) в гене UBA1. Этот ген кодирует основной фермент класса E1, участвующий в активации убиквитина — небольшого регуляторного белка, присоединяющегося к белкам-мишеням (убиквитинилирование). Мутация p.Met41 приводит к нарушению убиквитинилирования, преимущественно в гемопоэтических стволовых клетках, с последующей гиперактивацией врожденного иммунитета.
Каковы клинические проявления синдрома VEXAS?
Синдром VEXAS клинически гетерогенен, однако для него характерны аутовоспалительные, резистентные к терапии проявления с преимущественным поражением кожи и костного мозга.
Кожные проявления
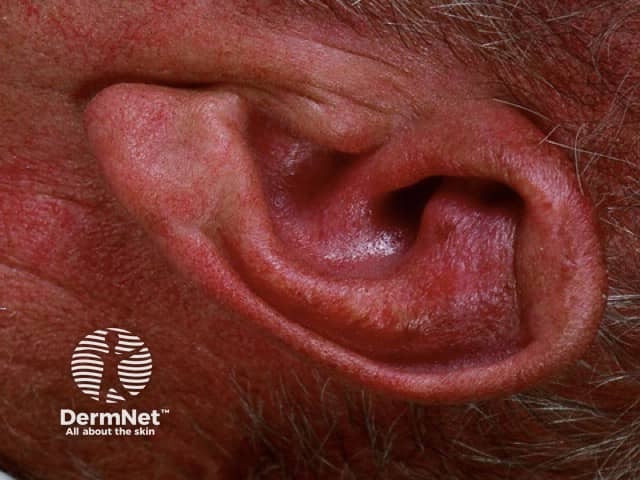
- Полихондрит — с поражением хрящей носа и/или ушных раковин; дыхательные пути и реберные хрящи остаются интактными
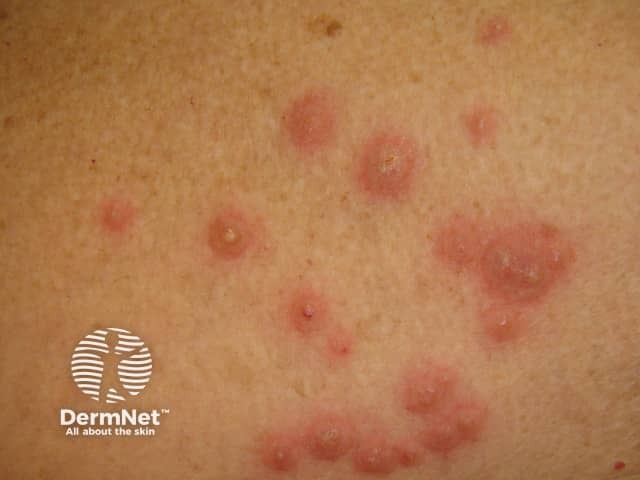
- Нейтрофильные дерматозы — напоминающие острый фебрильный нейтрофильный дерматоз (синдром Свита); болезненные плотные воспалительные папулы, узлы и бляшки красновато-фиолетового цвета с геморрагическим (пурпура) или гиперпигментированным компонентом, иногда с пупковидным вдавлением в центре
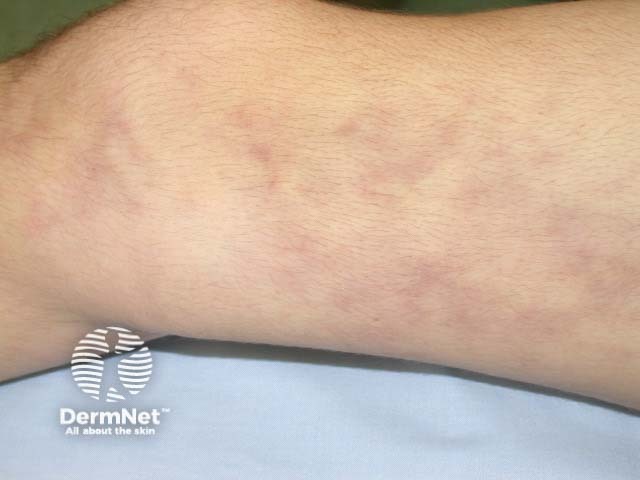
- Васкулит — протекающий по типу ветвистого ливедо (livedo racemosa), узелкового полиартериита или гигантоклеточного артериита
Рецидивирующий полихондрит
Синдром Свита
Сетчатое ливедо при узелковом полиартериите
Гематологические проявления
- Макроцитарная анемия (средний объем эритроцита [MCV] > 100 фл) при нормальном уровне фолатов и витамина B12 в сыворотке крови
- Тромбоцитопения (количество тромбоцитов < 200 × 10⁹/л)
- Миелодиспластический синдром, множественная миелома, моноклональная гаммапатия неопределенного значения (MGUS)
Другие клинические проявления
- Системные симптомы, включая выраженную утомляемость и рецидивирующую лихорадку
- Воспалительный артрит
- Нейтрофильные альвеолярные инфильтраты в легких
Каковы осложнения синдрома VEXAS?
- Дыхательная недостаточность
- Прогрессирующая анемия
- Полиорганная недостаточность с вовлечением почек, сердца, головного мозга и кишечника
- Тромботические осложнения, включая венозный тромбоэмболизм и ишемический инсульт
Как диагностируется синдром VEXAS?
Синдром VEXAS следует подозревать у пациентов мужского пола с сочетанными воспалительными и гематологическими нарушениями, даже если при первичном обращении присутствуют не все диагностические компоненты.
План обследования включает:
- Лабораторные исследования крови:
- Выраженное повышение маркеров системного воспаления (СОЭ, С-реактивный белок)
- Макроцитарная анемия, тромбоцитопения, лимфопения
- Трепанобиопсия и аспирация костного мозга — гиперклеточность с характерной, хотя и не строго специфичной, вакуолизацией клеток-предшественников эритроидного и миелоидного ростков
- Биопсия кожи из очагов инфильтрации — периваскулярная инфильтрация зрелыми нейтрофилами с признаками лейкоцитоклазии, CD163+ миелоидные клетки с расщепленными (вдавленными) ядрами и лимфоидные клетки
- Генетический анализ (секвенирование ДНК) — полноэкзомное или таргетное секвенирование по Сэнгеру, подтверждающее мутацию в гене UBA1 в миелоидных клетках (в биоптатах кожи, периферической крови или пунктате костного мозга)
Дифференциальный диагноз
При изолированном дерматологическом дебюте синдрома VEXAS пациентам первоначально может быть ошибочно установлен диагноз конкретного дерматоза (например, синдрома Свита или узелкового полиартериита).
Лечение синдрома VEXAS
Синдром VEXAS отличается крайне слабой восприимчивостью к стандартной терапии. Наиболее устойчивый контроль воспалительных проявлений достигается применением высоких доз системных глюкокортикостероидов (> 20 мг/сут в пересчете на преднизолон). Базисные противовоспалительные препараты (БПВП) и классические иммунодепрессанты малоэффективны. Колхицин может использоваться в качестве вспомогательного средства для снижения потребности в стероидах. В качестве перспективного экспериментального метода исследуется применение тоцилизумаба (ингибитора рецепторов ИЛ-6).
Терапия миелодиспластического синдрома, множественной миеломы или MGUS при синдроме VEXAS имеет низкую эффективность (в лучшем случае достигается лишь частичный ответ). Аутологичная трансплантация гемопоэтических стволовых клеток у одного из пациентов обеспечила лишь кратковременную ремиссию продолжительностью 6 месяцев с последующим рецидивом заболевания.
Прогноз
Синдром VEXAS представляет собой хроническое прогрессирующее аутовоспалительное заболевание. От появления первых симптомов до верификации диагноза нередко проходит 4–5 лет. Долгосрочный прогноз остается неблагоприятным: летальность в когорте пациентов из Нидерландов достигла 50%, а в исследовании из США 9 из 16 пациентов скончались от причин, непосредственно связанных с заболеванием.
Литература
- Barba T, Jamilloux Y, Durel CA, et al. VEXAS syndrome in a woman. Rheumatology (Oxford). 2021;keab392. doi:10.1093/rheumatology/keab392 PubMed
- Beck DB, Ferrada MA, Sikora KA, et al. Somatic mutations in UBA1 and severe adult-onset autoinflammatory disease. N Engl J Med. 2020;383(27):2628-38. doi:10.1056/NEJMoa2026834. Journal
- Ferrada MA, Sikora KA, Luo Y, et al. Somatic mutations in UBA1 define a distinct subset of relapsing polychondritis patients with VEXAS. Arthritis Rheumatol. 2021;10.1002/art.41743. doi:10.1002/art.41743. PubMed
- Himmelmann A, Brücker R. The VEXAS syndrome: uncontrolled inflammation and macrocytic anaemia in a 77-year-old male patient. Eur J Case Rep Intern Med. 2021;8(4):002484. doi:10.12890/2021_002484. Journal
- Huang H, Zhang W, Cai W, et al. VEXAS syndrome in myelodysplastic syndrome with autoimmune disorder. Exp Hematol Oncol. 2021;10(1):23. doi:10.1186/s40164-021-00217-2. Journal
- Kirino Y, Takase-Minegishi K, Tsuchida N, et al. Tocilizumab in VEXAS relapsing polychondritis: a single-center pilot study in Japan. Ann Rheum Dis. 2021;annrheumdis-2021-220876. doi:10.1136/annrheumdis-2021-220876. PubMed
- Koster MJ, Kourelis T, Reichard KK, et al. Clinical heterogeneity of the VEXAS syndrome: a case series. Mayo Clin Proc. 2021;S0025-6196(21)00481-X. doi:10.1016/j.mayocp.2021.06.006. PubMed
- Obiorah IE, Patel BA, Groarke EM, et al. Benign and malignant hematologic manifestations in patients with VEXAS syndrome due to somatic mutations in UBA1. Blood Adv. 2021;5(16):3203–15. doi:10.1182/bloodadvances.2021004976. PubMed Central
- van der Made CI, Potjewijd J, Hoogstins A, et al. Adult-onset autoinflammation caused by somatic mutations in UBA1: a Dutch case series of patients with VEXAS. J Allergy Clin Immunol. 2021;S0091-6749(21)00819-8. doi:10.1016/j.jaci.2021.05.014. PubMed
- Zakine E, Schell B, Battistella M, et al. UBA1 Variations in neutrophilic dermatosis skin lesions of patients with VEXAS syndrome. JAMA Dermatol. 2021;10.1001/jamadermatol.2021.3344. doi:10.1001/jamadermatol.2021.3344. PubMed
Материалы DermNet
- Аутовоспалительные синдромы
- Инфламмасомы и воспалительные заболевания кожи
- Кожные проявления гематологических заболеваний