
Что такое синдром Стерджа — Вебера?
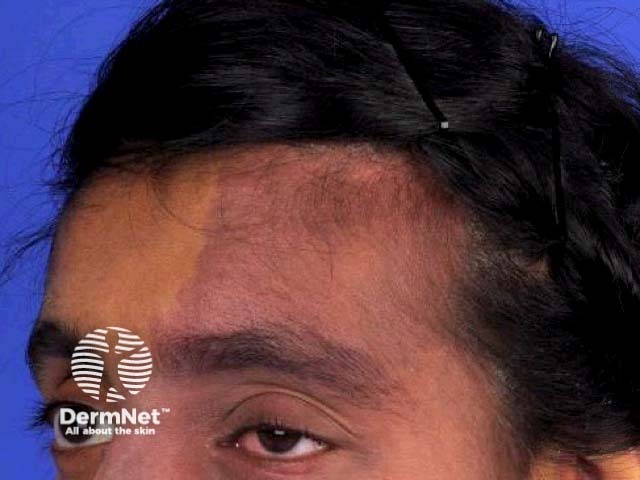
Синдром Стерджа — Вебера (энцефалотригеминальный ангиоматоз) — это редкое врожденное ненаследственное нейрокожное заболевание, характеризующееся капиллярной мальформацией кожи лица («винное пятно», пламенеющий невус), а также капиллярно-венозными мальформациями мягких мозговых оболочек и сосудистой оболочки глаза [1].
Синдром Стерджа — Вебера
Кто входит в группу риска?
Частота встречаемости синдрома Стерджа — Вебера оценивается примерно как 1 случай на 20 000–50 000 живорожденных [2]. Поскольку заболевание вызвано соматической мозаичной мутацией, оно не передается по наследству от родителей.
Причины возникновения синдрома Стерджа — Вебера
Синдром Стерджа — Вебера развивается вследствие соматической мозаичной мутации в гене GNAQ на хромосоме 9 [3]. Это означает, что мутация в гене происходит в соматических клетках уже после оплодотворения и формирования зиготы. Ген GNAQ регулирует внутриклеточные сигнальные пути. Мутация приводит к неконтролируемому ангиогенезу и нарушению созревания капилляров в пораженных тканях.
Клинические проявления синдрома Стерджа — Вебера
Для синдрома Стерджа — Вебера характерны сосудистые мальформации на лице, в тканях глаза и оболочках головного мозга, которые присутствуют уже при рождении.
- «Винные пятна» (пламенеющие невусы) — наиболее распространенный тип капиллярных мальформаций, встречающийся приблизительно у 3 из 1000 новорожденных, однако большинство изолированных пятен не связаны с синдромом Стерджа — Вебера [4].
- При синдроме Стерджа — Вебера сосудистое пятно, как правило, располагается в зоне иннервации первой (глазной) и второй (верхнечелюстной) ветвей тройничного нерва на лбу и верхнем веке [5]. Поражение может быть и двусторонним [6].
- Лептоменингеальные сосудистые мальформации локализуются в мягкой мозговой оболочке на той же стороне (ипсилатерально), что и кожное «винное пятно».
- Описаны случаи лептоменингеальных ангиом без типичных кожных проявлений на лице [7].
Неврологические и офтальмологические симптомы при синдроме Стерджа — Вебера носят прогрессирующий характер и обычно манифестируют в первые два года жизни ребенка. К ним относятся:
- Эпилептические приступы и фармакорезистентная эпилепсия;
- Гемипарезы и инсультоподобные эпизоды;
- Поведенческие расстройства и задержка когнитивного развития;
- Дефекты полей зрения и глаукома;
- Дефицит соматотропного гормона (гормона роста).
Осложнения синдрома Стерджа — Вебера
Осложнения синдрома напрямую зависят от распространенности сосудистых мальформаций в головном мозге и глазу, а также от выраженности сопутствующих неврологических нарушений. Степень тяжести клинической картины чрезвычайно вариабельна.
Диагностика синдрома Стерджа — Вебера
Диагноз синдрома Стерджа — Вебера устанавливается на основании выявления характерного тригеминального «винного пятна» и лептоменингеальных капиллярно-венозных мальформаций. Диагностика изолированных внутричерепных поражений зависит от появления неврологической симптоматики.
При наличии неврологических симптомов или подозрении на патологию проводится магнитно-резонансная томография (МРТ) головного мозга с контрастным усилением препаратами гадолиния для визуализации лептоменингеального ангиоматоза.
Дифференциальная диагностика
Дифференциальный диагноз проводится с другими синдромами с наличием сосудистых мальформаций:
- Синдром Клиппеля — Треноне: характеризуется обширными капиллярными мальформациями конечностей и туловища в сочетании с венозными аномалиями и гипертрофией пораженной конечности.
- Синдром Паркса — Вебера: проявляется крупной капиллярной мальформацией конечности и ее гипертрофией в сочетании с множественными высокоскоростными артериовенозными свищами (фистулами).
- Синдром Сервеля — Марторелла: редкая врожденная ангиодисплазия, сопровождающаяся прогрессирующей гипотрофией пораженной конечности.
- Синдром Протея: характеризуется асимметричным диспропорциональным гиперразрастанием различных тканей и органов; обусловлен активирующей соматической мутацией в онкогене AKT1.
- CLOVES-синдром: комплекс врожденных липоматозных разрастаний, сосудистых мальформаций, эпидермальных невусов и деформаций опорно-двигательного аппарата/сколиоза; вызван соматическими мутациями в гене PIK3CA.
Лечение синдрома Стерджа — Вебера
Специфической этиотропной терапии синдрома Стерджа — Вебера не существует. Лечение направлено на контроль кожных, неврологических и офтальмологических проявлений, однако его эффективность нередко ограничена.
Купирование судорожного синдрома противоэпилептическими препаратами не всегда оказывается успешным из-за резистентности эпилепсии к терапии [8]. Конкретный противосудорожный препарат первой линии с доказанным превосходством на сегодняшний день не определен.
«Винные пятна» подлежат лазеротерапии с помощью импульсного лазера на красителях (PDL), дающего вариабельные результаты [9]. В связи с ограниченным эффектом изолированной лазерной терапии в качестве адъювантного лечения исследуется местное применение антиангиогенных препаратов.
Поскольку глаукома выступает частым и грозным осложнением заболевания, пациентам показано регулярное диспансерное наблюдение у офтальмолога. Лечение глаукомы включает консервативную медикаментозную терапию и хирургические вмешательства [10].
Детям грудного возраста с подтвержденным синдромом Стерджа — Вебера часто назначают низкие дозы ацетилсалициловой кислоты (аспирина) [11,12]. Данная антитромботическая терапия может препятствовать микротромбозам в церебральных мальформациях, предупреждая прогрессирование гипоперфузии головного мозга и гибель нейронов.
Прогноз
Прогноз синдрома Стерджа — Вебера определяется степенью поражения центральной нервной системы и площади вовлечения кожи. Обширные «винные пятна» ассоциированы с повышенным риском развития эпилепсии и глаукомы, в то время как двусторонний лептоменингеальный ангиоматоз сопряжен с выраженными нарушениями обучаемости и интеллектуальным дефицитом [13]. Дебют эпилептических приступов в возрасте до 1 года оказывает крайне неблагоприятное влияние на когнитивные и моторные функции ребенка [14].
Примерно у половины взрослых пациентов с синдромом Стерджа — Вебера формируется стойкий неврологический дефицит, в том числе у тех, у кого в раннем детстве симптомы отсутствовали.
Литература
- Enjolras O, Riche MC, Merland JJ. Facial port-wine stains and Sturge–Weber syndrome. Pediatrics 1985; 76: 48–51. PubMed
- Comi AM. Update on Sturge-Weber syndrome: diagnosis, treatment, quantitative measures, and controversies. Lymphat Res Biol 2007; 5: 257–64. DOI: 10.1089/lrb.2007.1016. PubMed
- Shirley MD, Tang H, Gallione CJ, et al. Sturge-Weber syndrome and port-wine stains caused by somatic mutation in GNAQ. N Engl J Med 2013; 368: 1971–9. DOI: 10.1056/NEJMoa1213507. PubMed
- Piram M, Lorette G, Sirinelli D, Herbreteau D, Giraudeau B, Maruani A. Sturge-Weber syndrome in patients with facial port-wine stain. Pediatr Dermatol 2012; 29: 32–7. DOI: 10.1111/j.1525-1470.2011.01485.x. PubMed
- Bodensteiner JB. Sturge-Weber syndrome. Facial Plast Surg Clin North Am 2001; 9: 569–76. PubMed
- Tallman B, Tan OT, Trainor S, et al. Location of port-wine stains and the likelihood of ophthalmic and/or central nervous system complications. Pediatrics 1991; 87: 323–7. PubMed
- Aydin A, Cakmakçi H, Kovanlikaya A, Dirik E. Sturge-Weber syndrome without facial nevus. Pediatr Neurol 2000; 22: 400–2. DOI: 10.1016/s0887-8994(00)00127-2. Journal
- Arzimanoglou A, Aicardi J. The epilepsy of Sturge-Weber syndrome: clinical features and treatment in 23 patients. Acta Neurol Scand Suppl 1992; 140: 18–22. DOI: 10.1111/j.1600-0404.1992.tb04465.x. PubMed
- Renfro L, Geronemus RG. Anatomical differences of port-wine stains in response to treatment with the pulsed dye laser. Arch Dermatol 1993; 129: 182–8. PubMed
- Javaid U, Ali MH, Jamal S, Butt NH. Pathophysiology, diagnosis, and management of glaucoma associated with Sturge-Weber syndrome. Int Ophthalmol 2018; 38: 409–16. DOI: 10.1007/s10792-016-0412-3. PubMed
- Lance EI, Sreenivasan AK, Zabel TA, Kossoff EH, Comi AM. Aspirin use in Sturge-Weber syndrome: side effects and clinical outcomes. J Child Neurol 2013; 28: 213–18. DOI: 10.1177/0883073812463607. PubMed
- Bay MJ, Kossoff EH, Lehmann CU, Zabel TA, Comi AM. Survey of aspirin use in Sturge-Weber syndrome. J Child Neurol 2011; 26: 692–702. DOI: 10.1177/0883073810388646. PubMed
- Day AM, McCulloch CE, Hammill AM, et al. Physical and family history variables associated with neurological and cognitive development in Sturge-Weber syndrome. Pediatr Neurol 2019; 96: 30–6. DOI: 10.1016/j.pediatrneurol.2018.12.002. PubMed
- Luat AF, Behen ME, Chugani HT, Juhász C. Cognitive and motor outcomes in children with unilateral Sturge-Weber syndrome: effect of age at seizure onset and side of brain involvement. Epilepsy Behav 2018; 80: 202–7. DOI: 10.1016/j.yebeh.2018.01.012. PubMed
Материалы DermNet
- Капиллярные сосудистые мальформации
- Синдром Протея
- CLOVES-синдром
- Методы лечения сосудистых родимых пятен и телеангиэктазий лица
Сторонние ресурсы
- Синдром Стерджа — Вебера — Healthline
- Синдром Стерджа — Вебера — Medscape
- Фонд поддержки пациентов с синдромом Стерджа — Вебера (The Sturge–Weber Foundation)