
Что такое наследственная копропорфирия?
Наследственная копропорфирия (НКП) — это редкая форма порфирии, характеризующаяся дефектом фермента копропорфириногеноксидазы (CPOX, coproporphyrinogen oxidase).
Она проявляется как кожными, так и системными симптомами. Вследствие редкости патологии и низкой информированности специалистов клиническая настороженность в отношении НКП остается невысокой, что нередко приводит к задержке в постановке диагноза.
Кто заболевает наследственной копропорфирией?
Тип наследования ферментного дефекта — аутосомно-доминантный с низкой клинической пенетрантностью. Мутация также может возникать спонтанно (de novo).
- Расчетная распространенность составляет 2–5 случаев на миллион человек.
- Заболевание встречается чаще у женщин, чем у мужчин.
- Манифестация обычно происходит в постпубертатном возрасте.
Каковы причины наследственной копропорфирии?
НКП вызвана мутацией в гене копропорфириногеноксидазы (CPOX), что приводит к функциональному дефекту фермента CPOX.
Фермент CPOX является шестым энзимом пути биосинтеза гема. У большинства пациентов с НКП активность фермента CPOX составляет около 50% от нормы, хотя описаны редкие гомозиготные случаи с более низкими уровнями активности. Полное отсутствие активности CPOX считается несовместимым с жизнью.
Приступ порфирии развивается при гиперстимуляции синтеза гема. Провоцирующими факторами (триггерами) могут служить лекарственные препараты, алкоголь, табакокурение, острые интеркуррентные инфекции или гормональные колебания (например, при беременности). Сниженный уровень фермента CPOX приводит к накоплению его субстрата — копропорфириногена. Копропорфириноген подвергается аутоокислению с образованием копропорфирина, который обладает выраженными фотосенсибилизирующими свойствами и вызывает появление субэпидермальных пузырей на коже.
Препараты, считающиеся небезопасными (порфириногенными) при НКП (неполный список):
- Анестетики и анальгетики: например, диклофенак, кетамин
- Антигипертензивные средства: например, нифедипин
- Антибиотики: например, ко-тримоксазол, нитрофурантоин, рифампицин
- Противоэпилептические средства: например, карбамазепин, фенитоин, топирамат, препараты вальпроевой кислоты
- Другие препараты: например, спиронолактон, сульфасалазин, тамоксифен и прогестагены.
Каковы клинические проявления наследственной копропорфирии?
Острые приступы порфирии могут проявляться разнообразными неспецифическими нейровисцеральными симптомами:
- Желудочно-кишечные: боль в животе (наиболее распространенный симптом, нарастающий в течение нескольких дней), тошнота, рвота, запор.
- Неврологические: психомоторное возбуждение, судорожные припадки, сенсорные нарушения, мышечная слабость (парезы).
- Другие системные проявления: моча бурого/красноватого оттенка, острая задержка мочи, выраженный болевой синдром, тахикардия, лихорадка.
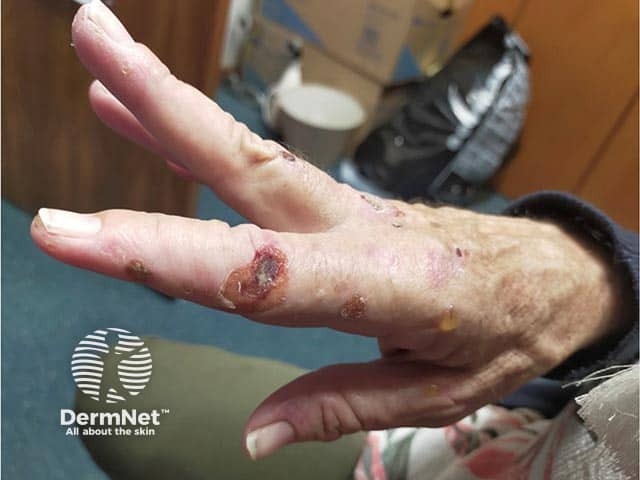
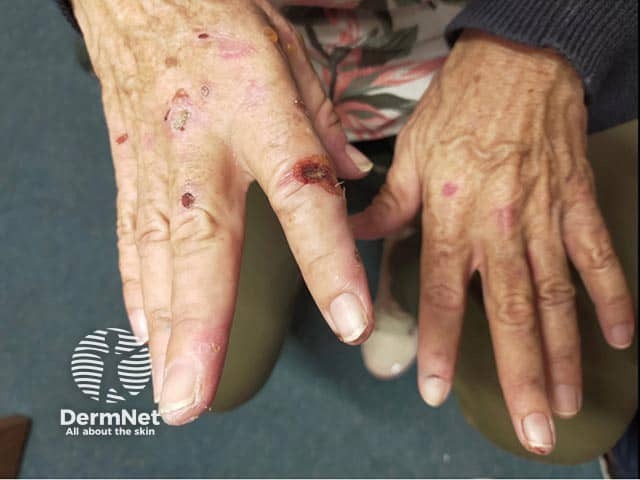
Также встречаются хронические кожные проявления, хотя и реже, чем нейровисцеральные приступы. Эти дерматологические изменения аналогичны признакам поздней кожной порфирии (ПКТ) или вариегатной порфирии (ВП) — субэпидермальные пузыри на участках, подверженных действию солнечного света (например, тыльная поверхность кистей, лицо, шея), с последующим рубцеванием, формированием милиумов и дисхромиями. На висках, щеках и тыле кистей может развиваться гипертрихоз.
Пузыри и эрозии на тыльной поверхности кисти и пальцев при наследственной копропорфирии
Пузыри, эрозии и рубцы на тыльной поверхности кистей и пальцев при наследственной копропорфирии
Каковы осложнения наследственной копропорфирии?
Прогрессирующая мышечная слабость способна привести к вялому тетрапарезу или параличу дыхательной мускулатуры с развитием дыхательной недостаточности, что может закончиться летальным исходом.
НКП также может вызывать:
- Гипонатриемию
- Судорожный синдром
- Стойкие неврологические расстройства
- Хронический болевой синдром и ограничение подвижности
- Персистирующие нарушения функции печени.
Пациенты с НКП имеют повышенный риск развития гепатоцеллюлярной карциномы (ГЦК), однако точные показатели заболеваемости неизвестны из-за редкости нозологии.
Хардеропорфирия — это редкая гомозиготная форма НКП, протекающая с тяжелыми гематологическими нарушениями (гемолитической анемией).
Как диагностируется наследственная копропорфирия?
Диагноз НКП верифицируется биохимическим исследованием уровня порфиринов в цельной крови (общие порфирины эритроцитов и цинк-протопорфирин), моче (общие порфирины мочи и порфобилиноген) и кале (общие порфирины кала с фракционированием копропорфиринов I и III).
Другие лабораторные исследования:
- Клинический анализ крови (обычно показатели в пределах нормы)
- Флуоресцентная спектроскопия плазмы крови
- Биохимический анализ сыворотки: электролиты (возможно развитие гипонатриемии, гипомагниемии или гиперкальциемии)
- Печеночные трансаминазы, амилаза и липаза сыворотки крови могут быть хронически повышены.
Молекулярно-генетическое исследование с выявлением патогенных мутаций в гене CPOX подтверждает диагноз. Однако отрицательный результат генетического тестирования не исключает патологию.
У пациентов в момент острого приступа принципиально важно выявить и проанализировать вероятные провоцирующие факторы (инфекция, прием порфириногенных медикаментов).
С чем проводят дифференциальный диагноз?
- Псевдопорфирия (лекарственная или спровоцированная инсоляцией/солярием)
- Поздняя кожная порфирия (ПКТ)
- Вариегатная порфирия (ВП)
- Острая перемежающаяся порфирия (ОПП)
- Порфирия, обусловленная дефицитом дегидратазы дельта-аминолевулиновой кислоты (АЛК-дегидратазная порфирия)
- Врожденная эритропоэтическая порфирия (болезнь Гюнтера)
- Гепатоэритропоэтическая порфирия (ГЭП).
Каково лечение наследственной копропорфирии?
- Поражения кожи возникают вследствие взаимодействия видимого спектра света с порфиринами — необходима модификация образа жизни для минимизации ультрафиолетового и видимого облучения. Для защиты применяют непрозрачные солнцезащитные кремы (с физическими фильтрами) и защитную одежду (перчатки). Из-за повышенной ранимости кожи перчатки также предохраняют ткани от механической травматизации.
- Эрозивные дефекты обрабатывают местными антисептическими средствами.
- Исключение триггеров и терапия сопутствующих соматических заболеваний.
- Коррекция гиповолемии и электролитных нарушений (в первую очередь гипонатриемии) в период криза.
- При тяжелых подтвержденных приступах показана внутривенная инфузионная терапия аргинатом гема или эмином, либо проведение углеводной нагрузки (введение концентрированных растворов глюкозы).
- Гивосиран (GIVLAARI®) для подкожного введения (одобрен FDA в 2019 г.) используется для профилактики рецидивирующих атак острой порфирии.
- У женщин репродуктивного возраста с атаками, четко связанными с лютеиновой фазой цикла, рассматривается медикаментозное подавление овуляции.
- В исключительных случаях может рассматриваться трансплантация печени.
Рекомендуется ежегодный мониторинг уровня порфиринов в моче и плазме крови.
Подробности изложены в статье «Острые печеночные порфирии».
Каков прогноз при наследственной копропорфирии?
Острые атаки представляют непосредственную угрозу для жизни, однако ранняя диагностика и своевременное патогенетическое лечение существенно улучшают исход. В редких случаях сохраняется резидуальный неврологический дефицит.
Пациентам показан полный отказ от алкоголя и курения, а также проведение плановой вакцинации для предупреждения инфекционных заболеваний. Элиминация триггерных воздействий служит ключевым звеном в профилактике острых порфирийных кризов.
Библиография
- Bonkovsky HL, Maddukuri VC, Yazici C, et al. Acute porphyrias in the USA: features of 108 subjects from porphyrias consortium. Am J Med. 2014;127(12):1233–1241. doi 10.1016/j.amjmed.2014.06.036. Journal
- Elder GH, Evans JO, Thomas N, et al. The primary enzyme defect in hereditary coproporphyria. Lancet. 1976;2(7997):1217–9. doi 10.1016/s0140-6736(76)91143-0. Journal
- Elder G, Harper P, Badminton M, Sandberg S, Deybach JC. The incidence of inherited porphyrias in Europe. J Inherit Metab Dis. 2013;36(5):849–857. doi:10.1007/s10545-012-9544-4. Journal
- Kühnel A, Gross U, Doss MO. Hereditary coproporphyria in Germany: clinical-biochemical studies in 53 patients. 2000;33(6):465–473. doi 10.1016/s0009-9120(00)00159-4. Journal
- Martásek P. Hereditary coproporphyria. Semin Liver Dis. 1998;18(1):25–32. doi 10.1055/s-2007-1007137. Journal
- Ramanujam VS, Anderson KE. Porphyria Diagnostics-Part 1: A Brief Overview of the Porphyrias. 2015;86:17.20.1-17.20.26. doi: 10.1002/0471142905.hg1720s86. Article
- Wang B, Bissell DM. Hereditary Coproporphyria. 2012 Dec 13 [Updated 2022 May 19]. In: Adam MP, Everman DB, Mirzaa GM, et al., editors. GeneReviews® [Internet]. Seattle (WA): University of Washington, Seattle; 1993-2022. Book
Материалы DermNet
- Изображения наследственной копропорфирии
- Острые печеночные порфирии
- Поздняя кожная порфирия
- Вариегатная порфирия
- Псевдопорфирия
- Врожденная эритропоэтическая порфирия
Другие ресурсы
- Американский фонд порфирии (American Porphyria Foundation)
- Европейская сеть порфирии (European Porphyria Network)