
Что такое врожденная гиперплазия коры надпочечников?
Термин «врожденная гиперплазия коры надпочечников» (ВГКН, ранее известная как адреногенитальный синдром) обозначает диффузное увеличение надпочечников, вызванное наследственным дефицитом ферментов стероидогенеза. ВГКН является наиболее распространенной патологией надпочечников у новорожденных и детей.
Врожденная гиперплазия коры надпочечников развивается вследствие избыточной продукции андрогенов (мужских половых гормонов). Также выделяют тяжелую сольтеряющую форму данного состояния.
Патогенез врожденной гиперплазии коры надпочечников
Ферментный дефект приводит к неспособности коры надпочечников синтезировать физиологическое количество кортизола. Снижение уровня кортизола по механизму отрицательной обратной связи стимулирует гипофиз к выработке адренокортикотропного гормона (АКТГ). Повышенный уровень АКТГ вызывает компенсаторную гиперплазию коры надпочечников и стимулирует избыточный синтез минералокортикоидов и андрогенов.
- Кортизол является глюкокортикоидом. Глюкокортикоиды оказывают комплексное действие на многие органы и системы: увеличивают продукцию глюкозы печенью, вызывают атрофию мышечных волокон II типа, угнетают костеобразование, снижают всасывание кальция в кишечнике, повышают сердечный выброс и артериальное давление, стимулируют созревание легочной ткани. Они также вызывают инсулинорезистентность, модулируют функцию тиреоидной оси и снижают количество циркулирующих лимфоцитов.
- Основным минералокортикоидом является альдостерон. Он воздействует на почки, стимулируя реабсорбцию натрия и воды в кровоток и экскрецию калия с мочой.
- К надпочечниковым андрогенам относятся дегидроэпиандростерон (ДГЭА), андростендион и 11-гидроксиандростендион. Это слабые андрогены, которые в периферических тканях, включая кожу, конвертируются в более активный андроген — тестостерон. Андрогены регулируют секрецию половых гормонов гипоталамо-гипофизарной системой (гонадотропинов) и определяют формирование мужских половых признаков в период полового созревания.
Врожденную гиперплазию коры надпочечников следует отличать от синдрома Иценко — Кушинга, при котором наблюдается избыток кортизола. При АКТГ-зависимом гиперкортицизме надпочечники также увеличиваются в размерах и вырабатывают повышенное количество андрогенов.
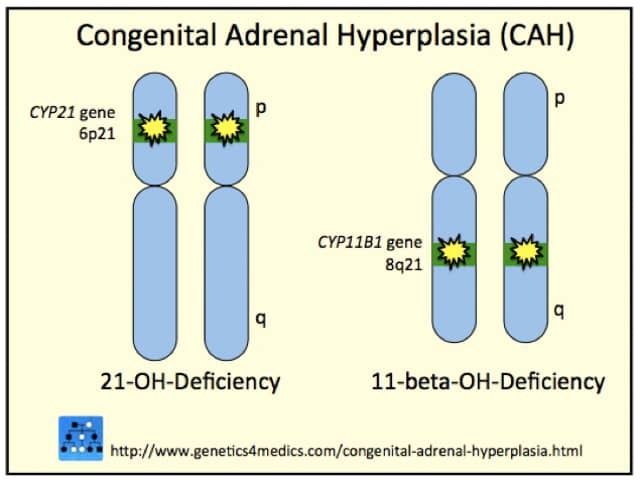
Генетика врожденной гиперплазии коры надпочечников (ВГКН)*
*Изображение предоставлено Genetics 4 Medics
Какие ферменты вовлечены в патогенез?
Врожденная гиперплазия коры надпочечников может быть следствием:
- Дефицита 21-гидроксилазы;
- Дефицита 17α-гидроксилазы;
- Дефицита 3β-гидроксистероиддегидрогеназы;
- Частичного дефицита указанных ферментов.
Клинические проявления заболевания напрямую зависят от того, какой именно фермент дефектен и какова степень выраженности его недостаточности.
Дефицит 21-гидроксилазы
Дефицит 21-гидроксилазы (классическая форма ВГКН) составляет до 95% всех случаев. Клиническая симптоматика может манифестировать как в период новорожденности, так и в период пубертата или позже. Ферментный блок снижает продукцию кортизола, увеличивает синтез андрогенов и в трети случаев приводит к падению выработки альдостерона.
Дефицит 21-гидроксилазы может клинически проявиться в первые две недели жизни. Он манифестирует в виде острой сольтеряющей надпочечниковой недостаточности или амбивалентного строения наружных гениталий у девочек. Частичный дефицит фермента протекает легче (неклассическая форма) и чаще выявляется в детском или подростковом возрасте с признаками андрогенизации.
Клинические проявления дефицита 21-гидроксилазы |
|
|---|---|
Острая надпочечниковая недостаточность |
|
Амбивалентное строение наружных половых органов |
|
Поздняя манифестация у женщин (неклассическая форма) |
|
Поздняя манифестация у мужчин |
|
Диагностика
Диагноз следует заподозрить у новорожденных с явлениями острой надпочечниковой недостаточности, у девочек с вирилизацией гениталий или у мальчиков с преждевременным половым созреванием.
Лабораторные исследования при острой надпочечниковой недостаточности выявляют сольтеряющий синдром:
- Гипонатриемию (снижение уровня натрия в сыворотке);
- Гиперкалиемию (повышение уровня калия в сыворотке);
- Снижение уровня альдостерона в сыворотке;
- Снижение сывороточного кортизола;
- Повышение активности ренина плазмы.
Диагноз дефицита 21-гидроксилазы верифицируют определением повышенных концентраций следующих гормонов и метаболитов в сыворотке крови или моче:
- 17-гидроксипрогестерон (17-ОПК) в сыворотке крови;
- ДГЭА-сульфат в плазме;
- Прегнантриол в суточной моче;
- 17-кетостероиды (17-КС) в моче.
При аномальном строении половых органов у новорожденного показано УЗИ надпочечников и органов малого таза.
Для идентификации конкретной мутации в гене CYP21A2 проводится молекулярно-генетическое исследование.
Пренатальная диагностика
Генетическое тестирование во время беременности показано при высоком риске рождения больного ребенка (наличие ранее рожденных детей с ВГКН в семье или гетерозиготное носительство мутации у обоих родителей). Методы пренатальной диагностики включают:
- Биопсию ворсин хориона на 8–10-й неделе беременности;
- Амниоцентез на 12–16-й неделе.
Диагностика также возможна путем определения повышенного уровня 17-гидроксипрогестерона в амниотической жидкости на сроке от 14 недель гестации.
Лечение классической формы гиперплазии коры надпочечников
Цель терапии — заместительное возмещение дефицита глюкокортикоидов (кортизола) для подавления гиперсекреции АКТГ гипофизом. Применяют гидрокортизон или дексаметазон (в небольших дозировках, обычно 0,5 мг на ночь).
Для коррекции клинических признаков гиперандрогении назначают антиандрогенную терапию:
- Ципротерона ацетат;
- Спиронолактон;
- Флутамид;
- Финастерид.
При сольтеряющей форме ВГКН с целью нормализации объема внеклеточной жидкости и электролитного профиля назначают минералокортикоиды (обычно флудрокортизон в дозе около 0,1 мг/сутки). Адекватность терапии контролируют по уровню артериального давления, электролитам крови и активности ренина плазмы.
Дефицит 17α-гидроксилазы
Дефицит 17-гидроксилазы встречается редко. Клинически он манифестирует в период ожидаемого пубертата симптомами недостаточности надпочечниковых андрогенов (гипогонадизмом).
- У женщин с дефицитом 17-гидроксилазы наблюдается задержка полового развития: первичная аменорея, отсутствие развития молочных желез и полового оволосения.
- Генетические мужчины имеют амбивалентное строение наружных половых органов либо фенотипически женский пол (мужской псевдогермафродитизм).
Дефицит 17-гидроксилазы приводит к блокаде выработки кортизола и компенсаторной гиперпродукции минералокортикоидов. Данные обследования выявляют:
- Артериальную гипертензию;
- Гипокалиемию;
- Низкую активность ренина плазмы;
- Снижение экскреции 17-кетостероидов с мочой;
- Высокий уровень гонадотропинов в моче и крови.
Терапия включает прием дексаметазона для купирования артериальной гипертензии и заместительную терапию препаратами тестостерона или эстрогенов для полового созревания.
Дефицит 3β-гидроксистероиддегидрогеназы
Дефицит 3β-гидроксистероиддегидрогеназы нарушает биосинтез всех классов стероидных гормонов надпочечников (кортизола, альдостерона, андрогенов и эстрогенов). Заболевание манифестирует в раннем грудном возрасте рвотой, симптомами потери соли и аномалиями половых органов. Анализы показывают:
- Гипонатриемию;
- Гиперкалиемию;
- Высокий уровень ДГЭА в моче;
- Снижение экскреции метаболитов кортизола с мочой (17-гидроксикортикостероидов).
Нарушение конверсии прегненолона в прогестерон блокирует синтез кортизола и альдостерона, приводя к избытку слабых надпочечниковых андрогенов. У новорожденных девочек эти андрогены вызывают умеренную вирилизацию.
При этом у мальчиков нарушается синтез тестостерона в семенниках, в результате чего наружные половые органы остаются недоразвитыми (неполная маскулинизация).
Лечение заключается в пожизненной заместительной терапии глюкокортикоидами, флудрокортизоном, а начиная с периода пубертата — соответствующими половыми стероидами.