
Что такое синдром Рубинштейна–Тейби?
Синдром Рубинштейна–Тейби (СРТ, синдром широкого первого пальца кистей и стоп) — редкое генетическое заболевание, обусловленное мутациями в генах CREBBP или EP300.
Хотя фенотипический спектр варьирует от легкого до тяжелого, СРТ обычно характеризуется аномальной морфологией дистальных фаланг, брахидактилией (укорочением пальцев), сердечно-сосудистыми аномалиями, патологией зубочелюстной системы, черепно-лицевым дисморфизмом, задержкой психомоторного развития и патологическим рубцеванием (прежде всего развитием атравматических келоидных рубцов).
Другие названия данного состояния: синдром Рубинштейна, RSTS.
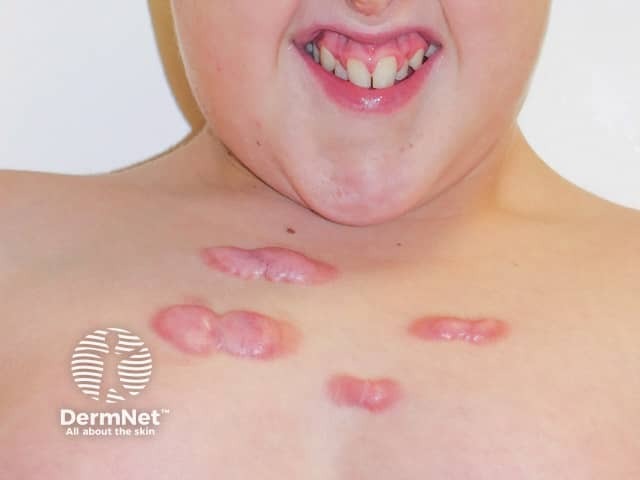
Келоидные рубцы верхней части грудной клетки; обратите внимание на черепно-лицевой дисморфизм и характерную гримасу при улыбке (пациент 1 с СРТ)
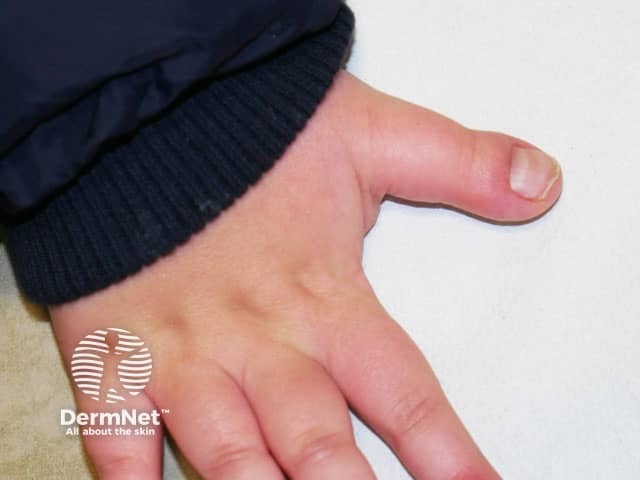
Широкий первый палец кисти при синдроме Рубинштейна–Тейби (пациент 1 с СРТ)
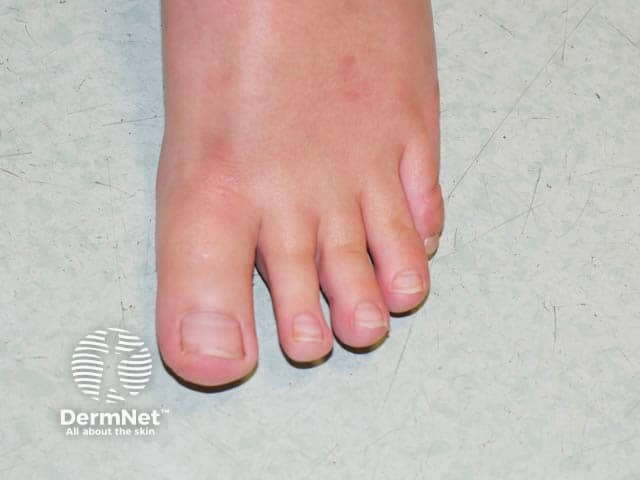
Характерный широкий первый палец стопы при синдроме Рубинштейна–Тейби (пациент 1 с СРТ)
Кто входит в группу риска?
Синдром назван в честь педиатра Джека Рубинштейна и радиолога Хушанга Тейби. Заболевание регистрируется с частотой приблизительно от 1:100 000 до 1:125 000 живорожденных детей.
Большинство случаев (около 99%) возникает в результате мутаций de novo. Тем не менее семьям с одним больным ребенком часто рекомендуется медико-генетическое консультирование из-за вероятности герминального мозаицизма. Лица мужского и женского пола поражаются с одинаковой частотой.
В чем причина синдрома Рубинштейна–Тейби?
Считается, что наиболее частой причиной СРТ являются микроделеции или патогенные варианты в следующих генах:
- CREBBP (ген белка, связывающего цАМФ-зависимый транскрипционный фактор CREB) — около 55% случаев; классифицируется как СРТ 1-го типа;
- EP300 (ген белка E1A, связывающего p300) — около 8% случаев; классифицируется как СРТ 2-го типа.
Ген CREBBP, расположенный в локусе 16p13.3, кодирует транскрипционный коактиватор; ген EP300 в локусе 22q13 кодирует гистонацетилтрансферазу, которая совместно с CREB регулирует экспрессию цАМФ-зависимых генов. Нарушение функционирования любого из этих белков ведет к дисрегуляции клеточной пролиферации.
Это предполагаемый механизм, объясняющий многие проявления синдрома, однако прямая связь между утратой экспрессии генов и конкретными клиническими симптомами остается не до конца ясной. Хотя приблизительно 99% случаев обусловлены мутацией de novo, данные микроделеции могут наследоваться по аутосомно-доминантному типу.
Следует отметить, что во многих случаях генетическая причина СРТ остается неустановленной.
Каковы клинические проявления синдрома Рубинштейна–Тейби?
Хотя строго патогномоничных признаков не существует, к типичному симптомокомплексу относятся:
- Задержка моторного и психоречевого развития;
- Низкорослость: показатели роста при рождении нормальные, но в постнатальном периоде темпы роста резко замедляются;
- Характерные особенности лицевого скелета:
- «Клювовидный» нос (низко опущенная колумелла);
- Высокое («готическое») нёбо;
- Тонкая верхняя губа;
- Улыбка в виде своеобразной гримасы;
- Страбизм (косоглазие);
- Антимонголоидный разрез глазных щелей (опущенные наружные углы глаз);
- Гипоплазия верхней челюсти;
- Длинные густые ресницы;
- Микроцефалия.
- Широкие дистальные фаланги первых пальцев кистей и стоп, нередко с перепонками (синдактилией) и радиальной девиацией пальцев (особенно клинодактилия мизинцев);
- Различные кардиальные пороки (у 33% больных), например открытый артериальный проток, а также аномалии мочеполовой системы, пищеварительного тракта, ЛОР-органов и кожи;
- Крипторхизм;
- Тревожные расстройства;
- Синдром дефицита внимания и гиперактивности (СДВГ).
Кожные проявления включают:
- Келоидные и гипертрофические рубцы (от 5 до 24%), преимущественно в области плечевого пояса и груди:
- Обычно манифестируют со второго десятилетия жизни; по данным одного из нидерландских исследований, средний возраст появления составляет 11,9 года;
- У большинства пациентов с СРТ и келоидными рубцами (>80% по данным одного исследования) наблюдаются множественные очаги.
- Добавочные соски (полителия, 15%);
- Гипертрихоз (75%);
- Рубцующийся атрофический фолликулярный кератоз лица (keratosis pilaris atrophicans faciei);
- Простой невус (naevus simplex, «лососевое пятно»).
Как клинические проявления зависят от фототипа кожи?
Келоидные рубцы описаны у пациентов с различными фототипами кожи, в том числе в сериях наблюдений у представителей европеоидной расы и населения Индии.
В целом формирование келоидов более типично для лиц с темными фототипами кожи; в таких случаях рубцы, как правило, менее эритематозны и сильнее пигментированы.
Каковы осложнения синдрома Рубинштейна–Тейби?
- Спонтанное образование келоидов без предшествующей механической травмы;
- Ожирение: часто развивается в подростковом и молодом возрасте;
- Повышенный риск развития доброкачественных опухолей (преимущественно происходящих из клеток нервного гребня).
Как диагностируется синдром Рубинштейна–Тейби?
Внутриутробно СРТ диагностируется крайне редко; заболевание чаще распознается в первые годы жизни ребенка, нередко при комплексном обследовании по поводу задержки развития и подозрении на хромосомные синдромы. Предположение, основанное на клинической картине и фенотипе, подтверждается молекулярно-генетическим тестированием. Наличие капиллярной мальформации в области глабеллы (простой невус) в первые недели жизни может стать ранним ориентиром для подозрения на СРТ.
После верификации диагноза проводятся дополнительные исследования для оценки распространенности поражения и возможных осложнений: аудиометрия, офтальмологический осмотр, эхокардиография и ультразвуковые исследования (в частности, почек, а в периоде новорожденности — спинномозгового канала).
С чем дифференцируют синдром Рубинштейна–Тейби?
Диагностика обычно не вызывает затруднений при наличии триады признаков: широких дистальных фаланг, черепно-лицевого дисморфизма и задержки развития. Тем не менее необходимо проводить дифференциальную диагностику со следующими патологиями, при которых также наблюдаются широкие фаланги:
- Синдромы Пфайффера и Апера: отличаются специфическими чертами лица и деформацией черепа по типу «трилистника» (редкий порок развития черепа, форма краниосиностоза);
- Классический синдром Сетре–Хотцена: другие дисморфические черты лица, характерная форма ушных раковин; возможна синдактилия указательного и среднего пальцев; задержка психомоторного развития выражена слабее;
- Типичный синдром акроцефалополисиндактилии Грейга (GCPS): сочетается с гипертелоризмом, макроцефалией и полидактилией;
- Брахидактилия типа D: изолированные короткие и широкие дистальные фаланги первых пальцев без черепно-лицевых нарушений и задержки развития.
Сходный черепно-лицевой дисморфизм также может наблюдаться при других синдромах:
- Синдром Флоатинг–Харбора: отсутствуют антимонголоидный разрез глаз и аномалии первых пальцев стоп;
- Синдром Нунан: может сопровождаться характерным лицом и склонностью к спонтанным келоидам, однако аномалии пальцев кистей и стоп для него нетипичны.
Каково лечение синдрома Рубинштейна–Тейби?
Специфической этиотропной терапии СРТ не существует. Симптоматическая помощь зависит от тяжести клинических проявлений конкретного пациента. Например, ортопедическая коррекция может потребоваться при выраженном искривлении или чрезмерной ширине первых пальцев стоп или кистей; лечение зрительных и слуховых нарушений требует наблюдения офтальмолога и сурдолога-оториноларинголога.
Рекомендован регулярный диспансерный мониторинг для раннего выявления кардиологических, почечных, офтальмологических, стоматологических и ЛОР-патологий. В частности, показаны ежегодные осмотры офтальмолога и проверка слуха, регулярный контроль росто-весовых показателей и осмотры стоматолога каждые 6 месяцев.
Ассоциированные с СРТ келоидные рубцы часто демонстрируют торпидность к стандартным схемам терапии, что диктует необходимость поиска более эффективных подходов к их лечению.
Изучение эпигенетических препаратов (модифицирующих экспрессию отдельных генов) пока ограничено преимущественно доклиническими испытаниями, однако открывает перспективные горизонты в терапии наследственных патологий, включая СРТ.
Каков прогноз при синдроме Рубинштейна–Тейби?
Несмотря на повышенную частоту развития доброкачественных новообразований, продолжительность жизни пациентов с синдромом Рубинштейна–Тейби в целом сопоставима с общепопуляционной.
Задержка моторного и интеллектуального развития требует долгосрочной психолого-педагогической и социальной поддержки, а также систематического скрининга возможных соматических осложнений.