
Что такое синдром Ваарденбурга?
Синдром Ваарденбурга — это редкое генетическое заболевание, характеризующееся нейросенсорной тугоухостью и аномалиями пигментации волос, кожи и глаз.
Синдром назван в честь нидерландского офтальмолога Питера Иоганнеса Ваарденбурга (Petrus Johannes Waardenburg), который обратил внимание на то, что гетерохромия радужки часто сопровождается глухотой.
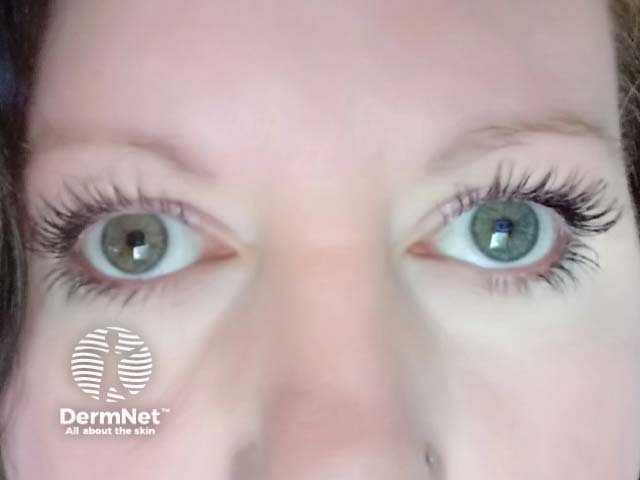
Гетерохромия радужки
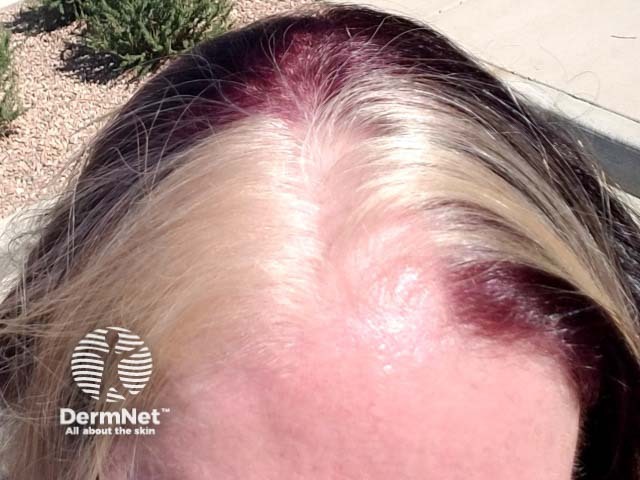
Белая прядь волос (полиоз)
Кто входит в группу риска?
Синдром Ваарденбурга может наследоваться или возникать спонтанно в результате новых мутаций (de novo). Он встречается с одинаковой частотой у мужчин и женщин и поражает представителей всех рас.
Распространенность в популяции составляет примерно 1 случай на 40 000 человек; на долю этого синдрома приходится от 2% до 5% всех случаев врожденной глухоты.
В чем причина синдрома Ваарденбурга?
Синдром Ваарденбурга относится к нейрокристопатиям и обусловлен генными мутациями, приводящими к нарушению дифференцировки клеток нервного гребня в период эмбрионального развития.
Развитие синдрома связано с мутациями в нескольких различных генах, что объясняет вариабельность клинических симптомов. Экспрессивность и пенетрантность генов также значительно варьируют.
- WS1 и WS3 вызваны мутациями в гене PAX3 на хромосоме 2q
- WS2A — мутациями в гене MITF (транскрипционный фактор, ассоциированный с микрофтальмией), хромосома 3p
- WS2B — локус на хромосоме 1p
- WS2C — локус на хромосоме 8p
- WS2D — мутациями в гене SNAI2, хромосома 8q
- WS2E — мутациями в гене SOX10, хромосома 22q
- WS4A — мутациями в гене EDNRB на хромосоме 13q
- WS4B — мутациями в гене EDN3 на хромосоме 20q
- WS4C — мутациями в гене SOX10 (как и при WS2E)
Среди мутаций, вызывающих синдром Ваарденбурга, описаны инсерции, делеции, сдвиги рамки считывания, дефекты сплайсинга, миссенс- и нонсенс-мутации.
Большинство типов синдрома Ваарденбурга наследуются по аутосомно-доминантному типу, то есть для развития заболевания ребенку достаточно унаследовать только один дефектный ген от одного из родителей. Механизм передачи дефектов в генах EDN3 или EDNRB более сложен: чаще всего они наследуются по аутосомно-рецессивному типу, хотя описаны и случаи аутосомно-доминантного наследования с неполной пенетрантностью.
Другие мутации в некоторых из указанных генов могут приводить к развитию родственных клинических синдромов, таких как синдром Титца (ген MITF), пьбалдизм (ген SNAI2), PCWH-синдром (ген SOX10) или ABCD-синдром (ген EDNRB).
Каковы клинические проявления синдрома Ваарденбурга?
Клинические признаки присутствуют с рождения. Поскольку патология встречается редко, а ее проявления могут быть стертыми, диагноз нередко устанавливается лишь в зрелом возрасте. Помимо характерных нарушений пигментации и тугоухости, синдром Ваарденбурга может сочетаться с дефектами опорно-двигательного аппарата и болезнью Гиршпрунга.
Выделяют четыре основных клинических типа синдрома Ваарденбурга.
Тип 1
Тип 1 — наиболее распространенный вариант синдрома Ваарденбурга. Для него характерны:
- Нейросенсорная глухота;
- Типичные черепно-лицевые дисморфии: дистопия внутренних углов глазных щелей (латеральное смещение медиальных углов глаз — dystopia canthorum), широкая спинка носа и синофриз (сросшиеся брови);
- Депигментированные участки кожи (лейкодерма) и белая (седая) прядь волос надо лбом (полиоз);
- Аномалии пигментации глаз встречаются реже, чем изменения кожи и волос; возможны гетерохромия радужки (разный цвет глаз), которая может быть полной, частичной или секторной; изогипохромия радужки (светло-голубые, «фарфоровые» глаза); аномалии пигментации глазного дна.
Тип 2
Тип 2 имеет схожие клинические проявления с 1 типом, однако медиальные углы глазных щелей не смещены (дистопия кантусов отсутствует).
Тип 3
Тип 3 (синдром Клейна — Ваарденбурга) клинически напоминает 1 тип, но сопровождается скелетно-мышечными аномалиями, такими как гипоплазия мышц, сгибательные контрактуры суставов или синдактилия (сращение пальцев).
Тип 4
Тип 4 (синдром Шаха — Ваарденбурга) имеет черты 2 типа в сочетании с болезнью Гиршпрунга (врожденным аганглиозом части или всего толстого кишечника).
Как диагностируется синдром Ваарденбурга?
Диагноз устанавливается на основании клинических критериев. В 1992 году Международный консорциум по синдрому Ваарденбурга разработал большие и малые диагностические критерии.
Большие критерии
- Врожденная нейросенсорная глухота;
- Нарушения пигментации радужки: полная, частичная или секторная гетерохромия, изогипохромия или депигментация глазного дна;
- Аномалии пигментации волос: белая прядь волос на голове (полиоз), депигментация бровей или ресниц;
- Дистопия внутреннего угла глазной щели (dystopia canthorum) — латеральное смещение внутренних кантусов;
- Наличие родственника первой линии родства с подтвержденным синдромом Ваарденбурга.
Малые критерии
- Депигментированные пятна на коже (лейкодерма);
- Синофриз (сросшиеся брови);
- Широкий корень/спинка носа;
- Гипоплазия крыльев носа;
- Раннее поседение волос на голове (до 30 лет).
Для клинической верификации диагноза синдрома Ваарденбурга 1 типа требуется наличие 2 больших критериев либо 1 большого и не менее 2 малых критериев.
Индекс W
Для объективного подтверждения дистопии внутренних углов глаз рассчитывается индекс W:
- a = расстояние между внутренними углами глазных щелей (межкантальное расстояние);
- b = межзрачковое расстояние;
- c = расстояние между наружными углами глазных щелей;
- X = (2a - (0,2119c + 3,909)) / c;
- Y = (2a - (0,2479b + 3,909)) / b;
- W = X + Y + a/b;
- Значение индекса W > 1,95 указывает на наличие дистопии кантусов (dystopia canthorum).
Секвенирование гена PAX3 и других ассоциированных генов может проводиться в рамках медико-генетического консультирования семьи. Пренатальная диагностика возможна путем биопсии ворсин хориона или амниоцентеза, однако проводится редко ввиду выраженной клинической вариабельности синдрома — факт обнаружения мутации не позволяет предсказать спектр и степень тяжести симптомов у плода.
Каково лечение синдрома Ваарденбурга?
Поскольку синдром Ваарденбурга является генетическим нарушением, этиотропного и радикального лечения не существует. Пациентам, планирующим деторождение, показано медико-генетическое консультирование.
- Всем детям с подозрением на синдром Ваарденбурга необходимо проводить расширенное аудиологическое обследование для своевременного выявления тугоухости. По показаниям применяются слуховые аппараты или проводится кохлеарная имплантация.
- Пациентам с болезнью Гиршпрунга требуется хирургическое вмешательство с резекцией аганглионарного сегмента кишечника.
- Депигментированные участки кожи высокочувствительны к ультрафиолету, в связи с чем ключевую роль играет постоянная фотопротекция.
Каков прогноз при синдроме Ваарденбурга?
Клинические проявления синдрома Ваарденбурга стабильны и сохраняются на протяжении всей жизни. Продолжительность жизни пациентов не снижена.