
Что такое синдром наследственного лейомиоматоза и почечно-клеточного рака?
Синдром наследственного лейомиоматоза и почечно-клеточного рака (HLRCC) — это редкое заболевание, впервые официально описанное в 2001 году. К настоящему времени зарегистрировано более 105 семей с этой патологией по всему миру. Проявления синдрома включают:
- Лейомиомы кожи
- Лейомиомы матки
- Лейомиосаркому матки
- Почечно-клеточный рак
Данный синдром также известен как синдром Рида (Reed syndrome), множественные кожные и маточные лейомиомы 1-го типа и синдром наследственных лейомиом и почечно-клеточной карциномы.
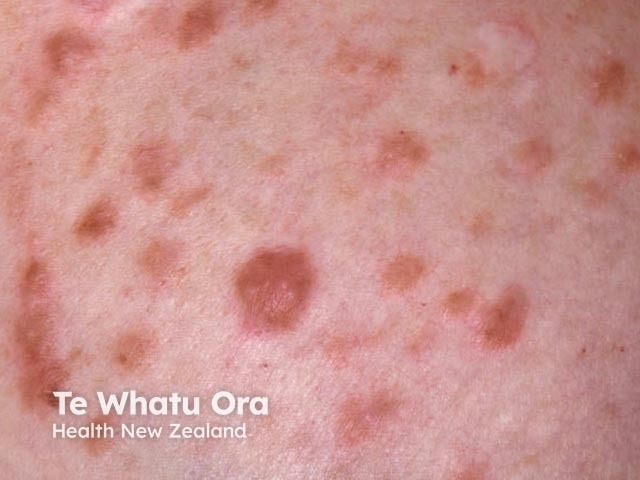
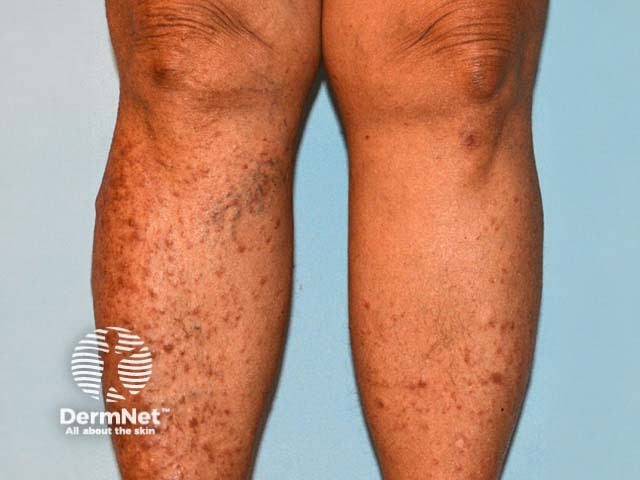
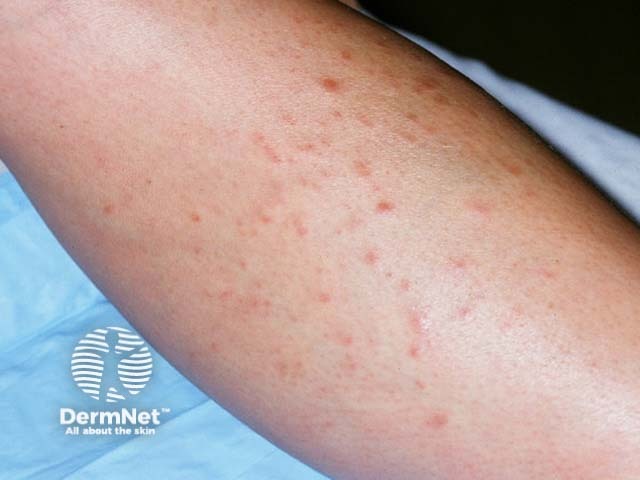
Лейомиоматоз кожи
Лейомиоматоз кожи
Лейомиоматоз кожи
Каковы клинические проявления синдрома?
Лейомиома кожи
Лейомиомы кожи, или пилолейомиомы, представляют собой небольшие (0,5–2 см) плотные узлы цвета неизмененной кожи или красновато-коричневого оттенка. Они развиваются из гладких мышц, поднимающих волос (musculus arrector pili). Элементы часто бывают множественными, группируются в кластеры и нередко имеют сегментарное (дерматомное) распределение. Эти узлы доброкачественные, поэтому основное беспокойство вызывают их косметический вид и выраженная болезненность при пальпации, сдавлении или воздействии холода.
В редких случаях множественные лейомиомы кожи могут также возникать на фоне синдрома Гарднера, ВИЧ-инфекции, хронического лимфолейкоза и истинной полицитемии.
Лейомиома матки
Лейомиома матки (миома матки) — наиболее частая доброкачественная опухоль у женщин репродуктивного возраста. При синдроме наследственного лейомиоматоза и почечно-клеточного рака миомы развиваются в более раннем возрасте, нередко достигают крупных размеров и чаще вызывают обильные маточные кровотечения и болевой синдром при менструациях. Хотя большинство из них доброкачественные, существует повышенный риск малигнизации (развития лейомиосаркомы), а при гистологическом исследовании в ткани опухоли могут выявляться признаки атипии.
Почечно-клеточный рак
Почечно-клеточный рак является наиболее опасным проявлением синдрома, хотя он развивается не у всех носителей мутации. Считается, что риск развития опухоли почки связан лишь с определенными вариантами мутаций. К сожалению, возникающие в рамках данного синдрома почечно-клеточные карциномы отличаются высокой агрессивностью и манифестируют в молодом возрасте. Гистологически они преимущественно соответствуют 2-му типу папиллярного почечно-клеточного рака. В отличие от других наследственных раковых синдромов почек (см. болезнь фон Гиппеля — Линдау и синдром Бёрта — Хога — Дюбе), опухоли при синдроме Рида чаще бывают односторонними и солитарными.
В чем причина заболевания?
Ген, ответственный за развитие наследственного лейомиоматоза и почечно-клеточного рака, идентифицирован как ген фумаратгидратазы (FH). Этот ген функционирует как супрессор опухолевого роста. Фермент фумаратгидратаза участвует в клеточном энергетическом цикле (цикле трикарбоновых кислот, или цикле Кребса). Точные механизмы того, как именно нарушение метаболизма приводит к развитию характерных опухолей, до конца не изучены.
Описано множество патогенных мутаций в данном гене, и все они обусловливают аутосомно-доминантный тип наследования синдрома. Это означает, что вероятность передачи мутантного гена от больного родителя каждому из сыновей или дочерей составляет около 50%. В связи с риском для кровных родственников консультация клинического генетика имеет первостепенное значение.
Каково лечение синдрома?
Методов генетической коррекции на сегодняшний день не существует. Терапия направлена на раннее выявление и профилактику злокачественных новообразований.
Пациентам рекомендовано регулярное инструментальное обследование почек. Учитывая данные о том, что опухоли почек при этом синдроме трудно визуализировать на ранних этапах с помощью УЗИ, предпочтительным методом скрининга является МРТ почек с контрастным усилением.
Женщинам с мутацией гена FH необходимы регулярные осмотры гинеколога, особенно при появлении гиперменореи или тазовых болей. При наличии крупных миом может потребоваться их хирургическое удаление по клиническим показаниям. Пациенткам показан регулярный скрининг состояния миометрия. После завершения детородной функции можно рассмотреть вопрос о выполнении профилактической гистерэктомии (удаления матки) для предотвращения развития лейомиосаркомы.
Поскольку синдром наследуется, крайне важно проинформировать всех членов семьи и направить их на консультацию к профильному специалисту. Медико-генетическое тестирование доступно путем проведения стандартного анализа ДНК (исследование венозной крови или буккального соскоба).
В некоторых случаях требуется симптоматическая терапия для купирования болевого синдрома в области лейомиом кожи. Положительный клинический эффект описан при применении следующих групп препаратов:
- Блокаторы кальциевых каналов (в частности, нифедипин)
- Альфа-адреноблокаторы (феноксибензамин)
- Габапентин
Литература
- Kiuru M, Launonen V. Hereditary Leiomyomatosis and Renal Cell Cancer. Curr Mol Med 2004;4:869–75. Medline.
Материалы DermNet
Дополнительные ресурсы
- Leiomyoma — справочник Medscape
- Hereditary leiomyomatosis and renal cell cancer — US National Library of Medicine Genetics Home Reference
- Leiomyomatosis and renal cell cancer, hereditary #150800 — запись в базе данных OMIM