
Международная классификация синдромов Элерса — Данлоса 2017 года
См. также: Синдром Элерса — Данлоса.
Ниже описаны специфические клинические подтипы синдрома Элерса — Данлоса (СЭД), или синдромов Элерса — Данлоса [1, 2]. К ним относятся:
- Классический синдром Элерса — Данлоса (кСЭД, cEDS)
- Классикоподобный синдром Элерса — Данлоса (кпСЭД, clEDS)
- Клапанно-кардиальный синдром Элерса — Данлоса (ккСЭД, cvEDS)
- Сосудистый синдром Элерса — Данлоса (сСЭД, vEDS)
- Гипермобильный синдром Элерса — Данлоса (гСЭД, hEDS)
- Артрохалазийный синдром Элерса — Данлоса (аСЭД, aEDS)
- Дерматоспараксический синдром Элерса — Данлоса (дСЭД, dEDS)
- Кифосколиотический синдром Элерса — Данлоса (кскСЭД, kEDS)
- Синдром хрупкой роговицы (СХР, BCS)
- Спондилодиспластический синдром Элерса — Данлоса (спСЭД, spEDS)
- Мышечно-контрактурный синдром Элерса — Данлоса (мкСЭД, mcEDS)
- Миопатический синдром Элерса — Данлоса (мСЭД, mEDS)
- Пародонтальный синдром Элерса — Данлоса (пСЭД, pEDS)
Посмотреть другие изображения синдрома Элерса — Данлоса.
Классический синдром Элерса — Данлоса (кСЭД, cEDS)
Тип наследования кСЭД — аутосомно-доминантный.
- Мутации затрагивают гены COL5A1 (MIM 130000), COL5A2 (MIM 130010) и COL1A1, кодирующие коллаген V и I типов.
- У 50% пациентов с установленным диагнозом кСЭД выявляется мутация de novo (то есть оба родителя здоровы).
- Тяжесть проявлений значительно варьирует даже в пределах одной семьи.
- Хрупкость сосудистой стенки может приводить к спонтанной диссекции или разрыву артерий среднего калибра.
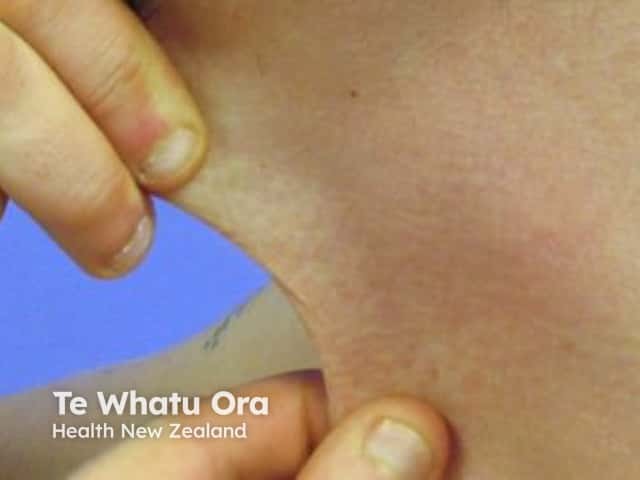
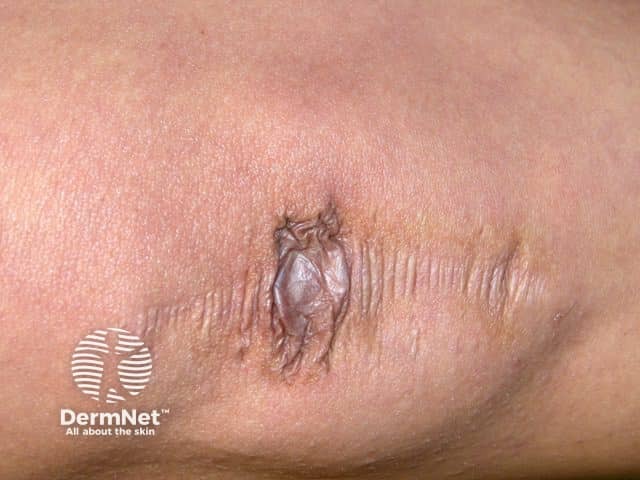
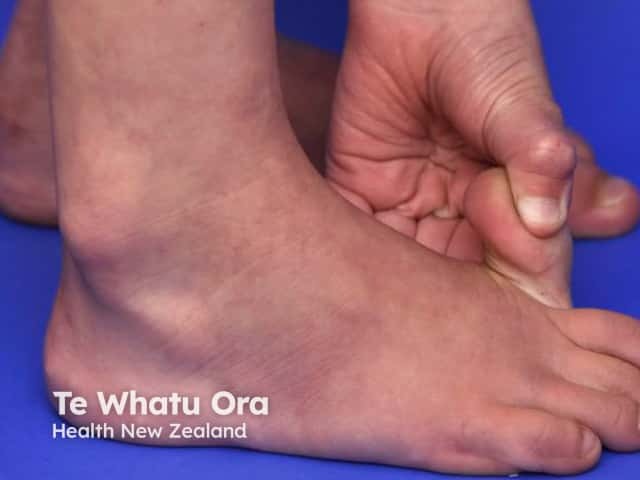
- Типичные клинические признаки кСЭД включают выраженную гиперрастяжимость кожи, широкие атрофические рубцы (по типу «папиросной бумаги») и генерализованную гипермобильность суставов.
- Среди других симптомов кСЭД: отложение гемосидерина (наиболее заметно на голенях и тыле кистей), подкожные сфероиды (обызвествленные жировые дольки, утратившие кровоснабжение) и моллюскоидные псевдоопухоли (утолщенные мясистые узловатые рубцовые образования в области коленных и локтевых суставов).
- Стрии (растяжки) при классическом подтипе не характерны.
- При электронной микроскопии типично выявление коллагеновых фибрилл в форме «цветной капусты» или «коллагеновых цветов» вследствие нарушения фибриллогенеза.
- Осложнения кСЭД включают пороки сердечных клапанов, дилатацию аорты и ее расслоение.
Классикоподобный синдром Элерса — Данлоса (кпСЭД, clEDS)
Тип наследования кпСЭД — аутосомно-рецессивный.
- Мутация затрагивает ген TNXB, кодирующий белок тенасцин-XB (MIM 606408).
- Для пациентов с кпСЭД характерны генерализованная гипермобильность суставов, гиперрастяжимая, мягкая, «бархатистая» кожа и выраженная склонность к экхимозам (гематомам).
- Атрофические рубцы при этом подтипе отсутствуют.
Клапанно-кардиальный синдром Элерса — Данлоса (ккСЭД, cvEDS)
Тип наследования ккСЭД — аутосомно-рецессивный.
- Мутация затрагивает ген COL1A2, кодирующий коллаген I типа (MIM 225320).
- У пациентов с ккСЭД внекардиальные признаки СЭД выражены минимально, однако наблюдается тяжелое поражение клапанного аппарата сердца и аорты, требующее оперативного вмешательства.
Сосудистый синдром Элерса — Данлоса (сСЭД, vEDS)
Тип наследования сСЭД — аутосомно-доминантный.
- Мутации затрагивают гены COL3A1, кодирующий коллаген III типа, и COL1A1, кодирующий коллаген I типа (MIM 130050).
- В 50% случаев заболевание обусловлено мутацией de novo.
- Медиана продолжительности жизни составляет 50 лет.
- Стертость или отсутствие яркой клинической симптоматики у ряда пациентов затрудняет своевременную диагностику; внезапная смерть в возрасте 30–40 лет нередко оказывается первым манифестным проявлением.
- сСЭД может быть заподозрен при рождении при наличии выраженной врожденной косолапости или вывиха тазобедренного сустава.
- Характерные признаки сСЭД: выраженная склонность к гематомам, тонкая полупрозрачная кожа с просвечивающим венозным рисунком и характерные черты лица («акрогерический» вид: запавшие щеки, тонкие губы и нос, выраженные глазные яблоки).
- Тяжелые осложнения сСЭД: расслоение и разрыв артерий (включая аорту), перфорация полых органов (чаще всего сигмовидной кишки), акушерские катастрофы (разрыв матки, массивные послеродовые кровотечения).
Гипермобильный синдром Элерса — Данлоса (гСЭД, hEDS)
Тип наследования гСЭД — аутосомно-доминантный.
- Конкретный генетический дефект при гСЭД на сегодняшний день остается неизвестным (MIM 130020).
- Данный подтип редко приводит к жизнеугрожающим состояниям, однако может вызывать тяжелую инвалидизацию.
- Основные проявления гСЭД: генерализованная гипермобильность суставов, нестабильность позвоночника, рецидивирующие вывихи и подвывихи (плечевых, коленных, височно-нижнечелюстных суставов).
- Моллюскоидные псевдоопухоли отсутствуют.
- Осложнения включают дилатацию корня аорты, вегетативную дисфункцию (синдром постуральной ортостатической тахикардии), хронический выраженный суставной болевой синдром, сколиоз и ранний остеоартроз.
Артрохалазийный синдром Элерса — Данлоса (аСЭД, aEDS)
Тип наследования аСЭД — аутосомно-доминантный.
- Мутации затрагивают гены COL1A1 и COL1A2, кодирующие коллаген I типа (MIM 130060).
- Термин происходит от греческих корней: arthro- — сустав, и -chalasia — расслабление; нарушение приводит к формированию структурно неполноценного коллагена.
- У пациентов сохраняется пожизненный высокий риск сочетанных вывихов нескольких крупных суставов.
- Клиническая картина складывается из выраженной гипотонии, тяжелой генерализованной суставной гипермобильности, врожденного двустороннего вывиха тазобедренных суставов и остеопении.
Дерматоспараксический синдром Элерса — Данлоса (дСЭД, dEDS)
Тип наследования дСЭД — аутосомно-рецессивный.
- Мутация затрагивает ген ADAMTS2, кодирующий фермент ADAMTS-2 (MIM 225410).
- «Спараксис» происходит от греческого слова, означающего «разрывать».
- Проявления дСЭД: крайняя хрупкость и ранимость кожи, ее выраженная дряблость и избыточность (складчатость), позднее закрытие родничков, голубые склеры, хрупкость висцеральных органов, постнатальная задержка физического развития с низкорослостью.
- При электронной микроскопии биоптатов кожи определяются патогномоничные «иероглифические» коллагеновые фибриллы.
Кифосколиотический синдром Элерса — Данлоса (кскСЭД, kEDS)
Тип наследования кскСЭД — аутосомно-рецессивный.
- Мутации затрагивают гены PLOD1, кодирующий лизилгидроксилазу-1 (LH1, MIM 225400), и FKBP14, кодирующий белок FKBP22 (MIM 614557).
- Дефект гена приводит к дефициту лизилгидроксилазы — фермента, необходимого для формирования поперечных сшивок между тримерами коллагена, обеспечивающими его механическую прочность.
- Характеризуется ранним прогрессирующим кифосколиозом, мышечной гипотонией, задержкой моторного развития, голубыми склерами с повышенным внутриглазным давлением, генерализованной гипермобильностью суставов и выраженной спонтанной кровоточивостью (экхимозами).
Синдром хрупкой роговицы (СХР, BCS)
Тип наследования BCS — аутосомно-рецессивный.
- Мутации затрагивают гены PRDM5 (MIM 614170) и ZNF469 (MIM 229200).
- Характеризуется истончением и выраженной хрупкостью роговицы с высоким риском спонтанной перфорации или перфорации при минимальной травме.
- Среди проявлений: истончение роговицы, кератоконус, кератоглобус, голубые склеры, разрыв глазного яблока, отслойка сетчатки и миопия высокой степени.
Спондилодиспластический синдром Элерса — Данлоса (спСЭД, spEDS)
Тип наследования спСЭД — аутосомно-рецессивный.
- Мутации затрагивают гены B4GALT7 (MIM 130070), B3GALT6 (MIM 615349) и SLC39A13 (транспортер цинка ZIP13, MIM 612350).
- Характерны низкий рост, диффузная мышечная гипотония, искривление конечностей, остеопения, а также гиперрастяжимая, тонкая, тестоватая на ощупь кожа.
Мышечно-контрактурный синдром Элерса — Данлоса (мкСЭД, mcEDS)
Тип наследования мкСЭД — аутосомно-рецессивный.
- Мутации затрагивают гены CHST14 (MIM 601776) и DSE (MIM 615539).
- Клинические особенности: врожденные множественные контрактуры с формированием косолапости, рецидивирующие вывихи, приведенные («сжатые») большие пальцы кистей в младенчестве, гиперрастяжимость, повышенная ранимость кожи, экхимозы и атрофические рубцы.
Миопатический синдром Элерса — Данлоса (мСЭД, mEDS)
Тип наследования может быть как аутосомно-доминантным, так и аутосомно-рецессивным.
- Мутация затрагивает ген COL12A1, кодирующий коллаген XII типа (MIM 616471).
- Врожденная мышечная слабость сохраняется в детском возрасте, затем состояние обычно улучшается в молодом возрасте с повторным ухудшением после 40 лет.
Пародонтальный синдром Элерса — Данлоса (пСЭД, pEDS)
Тип наследования пСЭД — аутосомно-доминантный.
- Мутации затрагивают гены C1R и C1S (MIM 130080), кодирующие субкомпоненты первого компонента комплемента C1.
- Клиническая картина: тяжело протекающий генерализованный пародонтит с ранним началом (отек, кровоточивость, рецессия десен, преждевременная потеря зубов), желтовато-коричневые гемосидериновые бляшки в претибиальной области, гипермобильность суставов и гиперрастяжимость кожи.
Литература
- Malfait F, Francomano C, Byers P, et al. The 2017 International Classification of the Ehlers-Danlos Syndromes. Am J Med Genet Part C Semin Med Genet. 2017 Mar;175C(1):8–26. doi: 10.1002/ajmg.c.31552. Журнал (PDF)
- Brady AF, Demirdas S, Fournel-Gigleux S, et al. The Ehlers-Danlos syndromes, rare types. Am J Med Genet Part C Semin Med Genet. 2017 Mar;175C(1):70–115. doi: 10.1002/ajmg.c.31550. Журнал
На сайте DermNet
Другие ресурсы
- Синдромы Элерса — Данлоса — National Organization for Rare Disorders (NORD)
- Что такое синдромы Элерса — Данлоса? — Ehlers-Danlos Support, UK