
Что такое пигментное недержание?
Пигментное недержание (incontinentia pigmenti) — это редкое генетическое заболевание, характеризующееся аномалиями кожи, органа зрения, зубов и центральной нервной системы (ЦНС). Патогномоничные кожные высыпания присутствуют при рождении или развиваются в первые несколько недель жизни приблизительно у 90% пациентов.
Пигментное недержание также известно как «синдром Блоха – Сульцбергера», «синдром Блоха – Сименса», «линейный меланобластоз кожи» и «пигментный дерматоз типа Сименса – Блоха».
В чем причина пигментного недержания?
Пигментное недержание наследуется по X-сцепленному доминантному типу. Это означает, что патологический ген локализуется на одной из X-хромосом, определяющих пол ребенка (XY — мужской; XX — женский). X-сцепленный доминантный тип наследования обусловливает развитие заболевания у лиц женского пола при наличии мутации лишь в одной из двух X-хромосом. Плод мужского пола с мутантным геном, как правило, погибает внутриутробно, что приводит к самопроизвольным выкидышам или мертворождению (X-сцепленный доминантный синдром с летальностью для мужского пола). В редких случаях заболевание регистрируется у мужчин с синдромом Клайнфельтера (кариотип XXY) либо вследствие соматического мозаицизма или спонтанных мутаций.
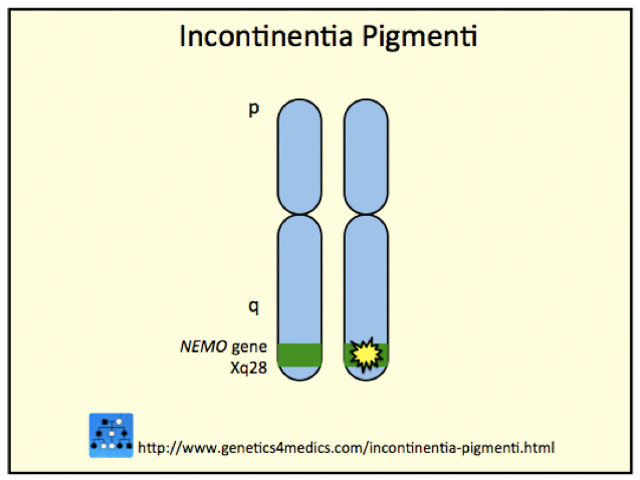
Ген пигментного недержания картирован в локусе Xq28. В норме этот ген кодирует регуляторный белок NEMO (необходимый модулятор ядерного фактора каппа-B) и носит официальное название IKBKG (ранее обозначался как NEMO или ген NF-kB).
Генетика пигментного недержания*
*Изображение предоставлено Genetics 4 Medics
Какова функция гена IKBKG?
Ген IKBKG участвует в регуляции клеточного деления и запрограммированной клеточной гибели (апоптоза).
Как мутации в гене IKBKG вызывают клинические симптомы заболевания?
Мутации в гене IKBKG приводят к утрате его функции, вследствие чего клетки с мутантным аллелем становятся гиперчувствительными к апоптозу под воздействием сигналов фактора некроза опухоли (ФНО).
Массивная гибель кератиноцитов в эпидермисе манифестирует воспалительной реакцией и формированием полостных элементов (везикул и булл). Очаги разрешаются по мере элиминации мутантных клонов и их замещения окружающими нормальными клетками за счет феномена лайонизации.
Апоптоз также затрагивает эндотелиальные клетки сосудов головного мозга. Это ведет к нарушению ангиогенеза, повышению проницаемости сосудистой стенки и экстравазации белков плазмы в ткань мозга, что может провоцировать судорожный синдром и неврологический дефицит.
Каковы кожные проявления пигментного недержания?
Основным клиническим признаком патологии является стадийная сыпь. Выделяют четыре классические стадии, однако их последовательность может нарушаться, длительность варьирует, а клинические проявления нередко перекрывают друг друга.
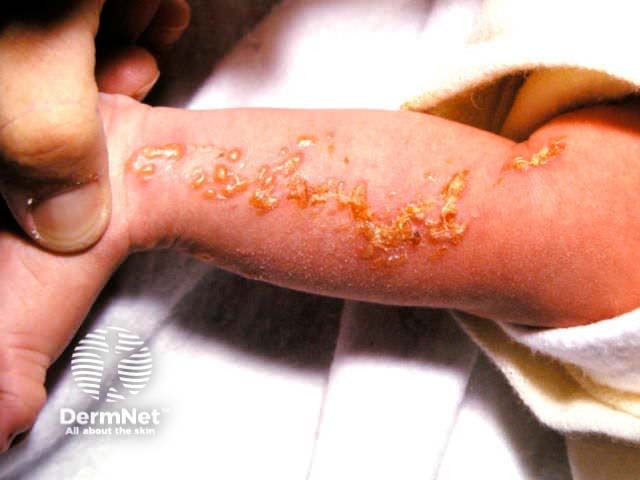
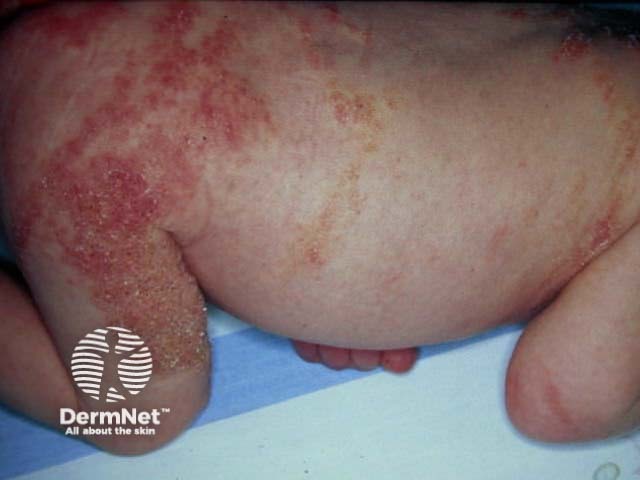
Стадия 1: Везикулезная (буллезная)
- Чаще всего поражаются конечности и волосистая часть головы, но высыпания могут возникать на любом участке тела
- Представлена линейно расположенными воспалительными эритематозными пятнами, везикулами и пустулами
- Элементы сгруппированы вдоль эмбриональных линий развития (линий Блашко) на руках и ногах
- Присутствует при рождении или манифестирует в первые 2 недели жизни у 90% пациентов
- Продолжается от нескольких недель до нескольких месяцев и может рецидивировать на фоне лихорадки в течение первого года жизни
Везикулезная стадия пигментного недержания
Везикулезная стадия пигментного недержания
Стадия 2: Веррукозная
- Характеризуется появлением гиперкератотических бородавчатых бляшек и папул
- На месте разрешающихся везикул формируются плотные корки
- Очаги могут приобретать буроватый оттенок за счет начинающейся гиперпигментации
- Может присутствовать с рождения, однако у 70–80% пациентов развивается после разрешения первой стадии
- Сохраняется на протяжении нескольких месяцев, редко персистируя более года
Веррукозная стадия пигментного недержания
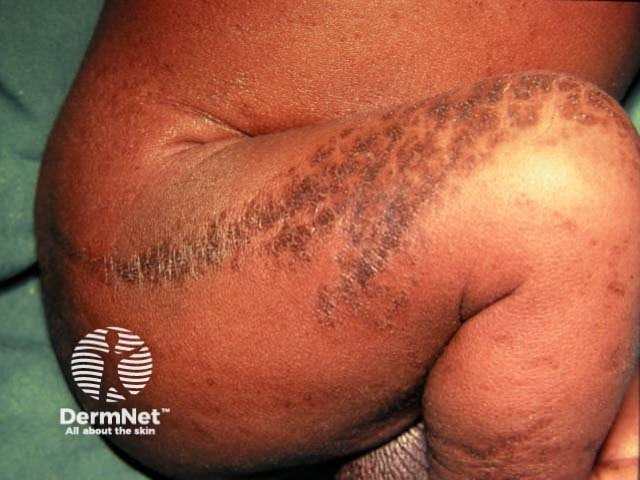
Стадия 3: Гиперпигментная
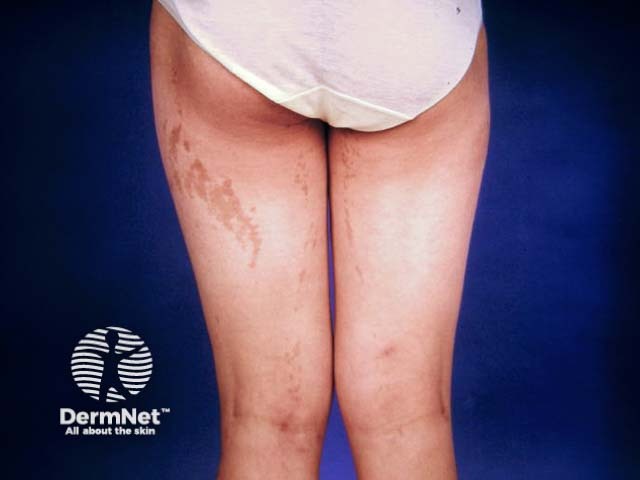
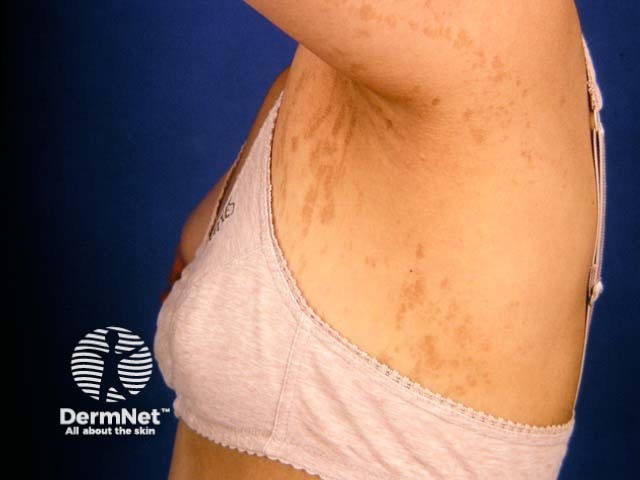
- Кожа приобретает характерную причудливую пигментацию в виде «завитков», «брызг грязи» или «мраморного рисунка» вдоль линий Блашко
- Цвет очагов варьирует от серовато-голубого и аспидного до насыщенно-коричневого
- Встречается при рождении лишь у 5–10% пациентов; в 90–98% случаев манифестирует в течение первых месяцев жизни
- Пигментные полосы могут топографически не совпадать с очагами поражения 1-й и 2-й стадий
- Интенсивность пигментации медленно угасает по мере взросления пациента (обычно ко второму десятилетию жизни)
Гиперпигментная стадия пигментного недержания
Гиперпигментная стадия пигментного недержания
Стадия 4: Атрофическая / гипопигментная
- Рубцеподобные очаги формируются в подростковом возрасте и персистируют у взрослых
- Выявляется у 30–75% пациентов
- Клинически проявляется бледными депигментированными или гипопигментированными полосами и пятнами с признаками атрофии эпидермиса и отсутствием придатков кожи (волосяных фолликулов и потовых желез)
Поражение других органов и систем
У пациентов с пигментным недержанием нередко наблюдаются экстракутанные проявления со стороны производных эктодермы и мезодермы. Эти нарушения могут оставаться нераспознанными до периода раннего детского возраста.
Зубы
- Зубочелюстные аномалии выявляются более чем у 80% пациентов
- Задержка прорезывания молочных и постоянных зубов
- Частичная или полная адентия (гиподонтия, олигодонтия)
- Аномальная форма коронок: конические, шиповидные зубы
Ногти
- Дистрофия ногтей отмечается у 40% пациентов
- Продольная исчерченность, онихогрифоз, точечные вдавления (симптом «наперстка»), ониходистрофия и онихолизис
- Как правило, поражаются несколько или все ногтевые пластины кистей и стоп; в редких случаях формируются болезненные подногтевые кератомы
Волосы
- Аномалии волосяного покрова выявляются почти у 50% пациентов
- Очаговая рубцовая или нерубцовая алопеция в теменной/макушечной области
- Гипотрихоз, поредение или полное отсутствие бровей и ресниц
- Волосы могут быть жесткими, тусклыми, ломкими и сухими
Орган зрения
- Офтальмологическая патология развивается у 20–35% пациентов
- Как правило, манифестирует в возрасте до 5 лет
- Патология обусловлена ишемией и патологической неоваскуляризацией сетчатки с последующим фиброзом, тракционной отслойкой сетчатки и кровоизлияниями
- Может приводить к необратимой слепоте; своевременный скрининг и коагуляция сетчатки позволяют сохранить зрение
Центральная нервная система
- Неврологические осложнения развиваются у 30% пациентов
- Наиболее частым симптомом являются судороги (парциальные или генерализованные), дебютирующие в первые недели жизни
- Также возможны задержка психомоторного развития, умственная отсталость, спастические парезы и гемиплегия, церебральная атрофия, микроцефалия
Другие органы и системы
- Встречаются редко
- Скелетные аномалии: добавочные ребра, деформации черепа, гемиатрофия конечностей, синдактилия
- Врожденные пороки сердца
- Бронхолегочные аномалии
Каково лечение пигментного недержания?
Специфической терапии пигментного недержания не существует. Основные задачи включают профилактику вторичной бактериальной инфекции при наличии эрозий и буллезных элементов, симптоматическую терапию и тщательный диспансерный мониторинг сопутствующих нарушений. Комплексное ведение требует регулярного наблюдения стоматологом, неврологом и обязательного систематического офтальмологического скрининга (осмотр глазного дна) с первых недель жизни.
Список литературы
- OMIM – Online Mendelian Inheritance in Man (поисковый запрос: Incontinentia pigmenti, MIM #308300)
- Book: Textbook of Dermatology. Ed Rook A, Wilkinson DS, Ebling FJB, Champion RH, Burton JL. Fourth edition. Blackwell Scientific Publications.
- Conte MI, Pescatore A, Paciolla M, Esposito E, Miano MG, et al. Insight into IKBKG/NEMO locus: report of new mutations and complex genomic rearrangements leading to incontinentia pigmenti disease. Human Mutation [Hum Mutat] 2014 Feb; Vol. 35 (2), pp. 165–77. PubMed
- Hand JL. What's new with common genetic skin disorders? Curr Opin Pediatr. 2015 Aug;27(4):460–5. PubMed
- Jabbari A, Ralston J, Schaffer J. Incontinentia pigmenti. Dermatology Online Journal, 16(11). 2010. PubMed
- Minić S, Trpinac D, Obradović M. Systematic review of central nervous system anomalies in incontinentia pigmenti. Orphanet Journal Of Rare Diseases. 2013(8):25. PubMed
- Paller AS, Mancini AJ. Hurwitz Clinical Pediatric Dermatology 6th Ed.
- Ridder DA, Wenzel J, Müller K, Töllner K, Tong XK et al. Brain endothelial TAK1 and NEMO safeguard the neurovascular unit. J Exp Med. 2015 Sep 21;212(10):1529–49. PubMed
Материалы DermNet
- Ахромический меланобластоз Ито (депигментированное недержание пигмента)
- Везикулы и пустулы у новорожденных
Дополнительные ресурсы
- Пигментное недержание — Medscape Reference
- Пигментное недержание — US National Library of Medicine Genetics Home Reference
- Международный фонд поддержки пациентов с пигментным недержанием (IPIF)