
Что такое синдром Корнелии де Ланге?
Синдром Корнелии де Ланге — это редкое генетическое заболевание, поражающее практически все системы органов и приводящее к комплексу физических и когнитивных нарушений. У большинства детей данный синдром диагностируется при рождении.
Заболевание известно под рядом других названий, включая синдром де Ланге, амстердамский синдром, синдром Брахмана — де Ланге, амстердамскую карликовость, typus degenerativus amstelodamensis и синдром Брука — де Ланге. Впервые он был подробно описан Корнелией де Ланге в 1933 году, хотя сходный случай Брахман задокументировал еще в 1915 году.
Кто входит в группу риска?
Синдром Корнелии де Ланге встречается редко:
- Частота встречаемости оценивается примерно в 1 случай на каждые 10 000–30 000 живорожденных детей. Эти данные могут быть неточными, так как заболевание часто остается нераспознанным при легких или атипичных формах.
- Поражает представителей обоих полов в равной степени.
- Диагностируется у людей всех рас и этнических групп.
- У большинства пациентов семейный анамнез не отягощен.
Причины возникновения синдрома Корнелии де Ланге
Синдром Корнелии де Ланге является генетически детерминированным синдромом:
- Большинство случаев обусловлено мутацией в одном из пяти генов когезинового комплекса: NIPBL, SMC1A, HDAC8, RAD21 и SMC3. Эти гены кодируют белки, необходимые для нормального эмбрионального развития лицевого скелета и конечностей.
- Мутации в данных пяти генах не удается выявить примерно в 30% исследованных случаев, что указывает на возможное вовлечение других, пока не идентифицированных генов.
- Основной тип наследования — аутосомно-доминантный, однако некоторые формы (мутации в гене HDAC8 и SMC1A) могут наследоваться сцепленно с X-хромосомой.
- В подавляющем большинстве случаев мутации возникают спорадически (de novo), чем объясняется отсутствие предшествующих случаев заболевания в семье.
Клинические проявления синдрома Корнелии де Ланге
Клиническая картина отличается выраженным полиморфизмом и варьирует от легких до крайне тяжелых форм. К основным симптомам относятся:
- Аномалии роста и развития: низкая масса тела при рождении, выраженная задержка роста, задержка психического и моторного развития, интеллектуальный дефицит (трудности в обучении, грубая задержка речевого развития) и расстройства аутистического спектра, влияющие на социализацию и коммуникативные навыки.
- Характерный фенотип (черепно-лицевой дисморфизм): синофриз (срастание бровей по средней линии), тонкие дугообразные брови, длинные густые ресницы, курносый нос с развернутыми вперед ноздрями, длинный гладкий фильтр, тонкая верхняя губа с опущенными уголками рта («карпий рот»), аномалии зубного ряда, микрогения, низко посаженные ушные раковины, а также возможное наличие расщелины неба.
- Аномалии конечностей: редукционные пороки верхних конечностей (олигодактилия, фокомелия, гипоплазия или отсутствие лучевой кости), микромелия (уменьшение размеров кистей и стоп), клинодактилия V пальцев кистей, проксимальное отхождение I пальца кисти.
- Поражение пищеварительного тракта: выраженный гастроэзофагеальный рефлюкс, пилоростеноз.
- Врожденные пороки сердца: дефект межпредсердной перегородки, тетрада Фалло, дефект межжелудочковой перегородки.
- Офтальмологические нарушения: блефарит (воспаление краев век), птоз (опущение верхнего века), миопия высокой степени, атрофия зрительных нервов.
Кожные проявления при синдроме Корнелии де Ланге включают:
- Генерализованный трихомегалия и гипертрихоз (избыточный рост пушковых волос, особенно на спине и предплечьях);
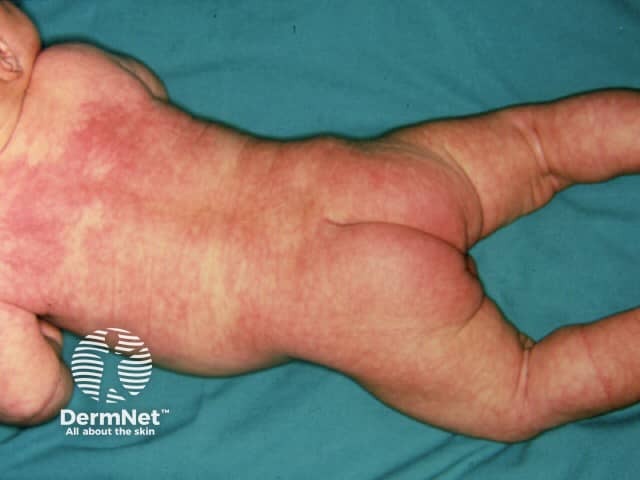
- Врожденную телеангиэктатическую мраморную кожу (cutis marmorata) — синюшно-багровый сосудистый сетчатый рисунок;
- Специфические изменения дерматоглифики (изменения пальцевых узоров и ладонных борозд, включая единственную поперечную ладонную складку).
Мраморная кожа (cutis marmorata)
Как диагностируется синдром Корнелии де Ланге?
Диагноз выставляется на основании клинической оценки специфического фенотипа и совокупности симптомов врачом-генетиком и педиатром. Молекулярно-генетическое тестирование (таргетное секвенирование, секвенирование экзома) проводится в специализированных лабораториях для верификации мутаций и медико-генетического консультирования семьи.
Лечение синдрома Корнелии де Ланге
Специфической терапии не существует; лечение является пожизненным, симптоматическим и зависит от тяжести поражения органов. Комплексный план ведения включает:
- Психолого-педагогическую и психиатрическую коррекцию нарушений поведения и когнитивных функций;
- Индивидуальные программы реабилитации и раннего вмешательства при участии дефектологов, логопедов и эрготерапевтов;
- Мультидисциплинарный подход с участием детского кардиолога, стоматолога, офтальмолога, сурдолога, гастроэнтеролога, нефролога и ортопеда/травматолога по мере необходимости.
Прогноз
При адекватном симптоматическом лечении и специализированном уходе пациенты могут доживать до зрелого возраста. Тем не менее они подвержены повышенному риску тяжелых жизнеугрожающих осложнений.
Согласно анализу 295 летальных исходов при данном синдроме, ведущими причинами смерти (в порядке убывания частоты) являлись:
- Заболевания органов дыхания (включая аспирационные пневмонии);
- Патологии желудочно-кишечного тракта (заворот кишок, перфорации);
- Тяжелые врожденные аномалии развития;
- Болезни нервной системы;
- Несчастные случаи;
- Сепсис;
- Врожденные пороки и заболевания сердца;
- Злокачественные новообразования;
- Почечная недостаточность.
Список литературы
- Cornelia de Lange Syndrome Foundation. About CDLS. 2016. Доступно по адресу: www.cdlsusa.org/what-is-cdls.
- Genetic Home Reference, US National Library of Medicine. Cornelia de Lange syndrome. 2016. Доступно по адресу: http://ghr.nlm.nih.gov/condition/cornelia-de-lange-syndrome/#diagnosis.
- National Organization of Rare Diseases (NORD). Cornelia de Lange syndrome. 2016. Доступно по адресу: http://rarediseases.org/rare-diseases/cornelia-de-lange-syndrome.
На сайте DermNet
Другие ресурсы
- Синдром Корнелии де Ланге — Medscape
- Синдром Корнелии де Ланге — GARD