
Что такое болезнь Вильсона?
Болезнь Вильсона — это редкое наследственное заболевание, сопровождающееся избыточным накоплением меди в организме. Заболевание регистрируется у женщин примерно в четыре раза чаще, чем у мужчин. В норме медь метаболизируется путем включения в медьсодержащий фермент церулоплазмин и последующего выведения с желчью. Однако при болезни Вильсона данный механизм нарушается, и избыточное количество меди первично оседает в печени, повреждая гепатоциты. В дальнейшем, по мере насыщения печеночной ткани, медь высвобождается в системный кровоток и депонируется в других органах, преимущественно в головном и спинном мозге. Отложения меди вызывают повреждение тканей, некроз и фиброзирование, что приводит к дисфункции пораженных органов. Болезнь Вильсона также известна как гепатолентикулярная дегенерация (или болезнь Вильсона — Коновалова).
Каковы признаки и симптомы болезни Вильсона?
Несмотря на то что патологическое накопление меди начинается с рождения, клинические симптомы болезни Вильсона могут не проявляться вплоть до позднего детского или подросткового возраста. Поскольку медь первично накапливается в печени, первые проявления патологии чаще всего связаны с гепатобилиарной системой и манифестируют в виде следующих состояний:
- Гепатит (острое или хроническое воспаление печени)
- Цирроз печени (тяжелое поражение с прогрессирующей потерей функций органа)
- Фульминантная печеночная недостаточность (внезапно развивающееся терминальное поражение печени с высоким риском летального исхода)
Наиболее частым первичным клиническим проявлением служит цирроз печени, который обычно развивается в первое десятилетие жизни. К его возможным симптомам относятся:
- Спутанность сознания и сонливость (печеночная энцефалопатия)
- Желудочно-кишечные кровотечения вследствие компрессии вен печени и портальной гипертензии (варикозное расширение вен пищевода)
- Скопление жидкости в брюшной полости (асцит) и отеки нижних конечностей
- Повышенная восприимчивость к инфекциям
- Выпот в плевральной полости, провоцирующий одышку
К симптомам, возникающим по мере отложения меди в других органах и системах, относятся:
Неврологические симптомы — обычно манифестируют на втором или третьем десятилетии жизни, однако могут впервые развиться и в возрасте около 50 лет:
- Тремор головы, верхних или нижних конечностей
- Нарушения мышечного тонуса (дистония), вызывающие непроизвольные, резкие, повторяющиеся или замедленные движения
- Смазанная или замедленная речь (дизартрия), гиперсаливация, гипомимия (маскообразное лицо)
- Эмоциональная лабильность или изменения поведения
- Дезориентация, делирий или деменция
Офтальмологические симптомы
- Кольца Кайзера — Флейшера (пигментированные кольца), образующиеся в результате отложения меди в десцеметовой мембране роговицы. Цвет колец варьирует от зеленовато-золотистого до коричневого.
Костно-мышечная система
- Скованность и затруднение движений в конечностях по мере вовлечения суставов в патологический процесс
- Остеомаляция и остеопороз (истончение и патологическая ломкость костей)
Кожные изменения
- Желтушное окрашивание кожи и склер (желтуха)
- Формирование очагов выраженной гиперпигментации кожи
- Другие дерматологические признаки патологии печени: звездчатые телеангиэктазии («сосудистые звездочки») и пальмарная эритема («печеночные ладони»)
Гематологические нарушения
- Гемолитическая анемия
- Тромбоцитопения (снижение количества тромбоцитов), приводящая к образованию экхимозов (синяков) и склонности к кровотечениям из-за нарушений гемостаза
Поражение почек
- Симптоматика вариабельна
- Возможно развитие нефролитиаза или уролитиаза (камни в почках или мочевом пузыре)
- Гематурия (наличие эритроцитов/крови в моче)
Каковы причины развития болезни Вильсона?
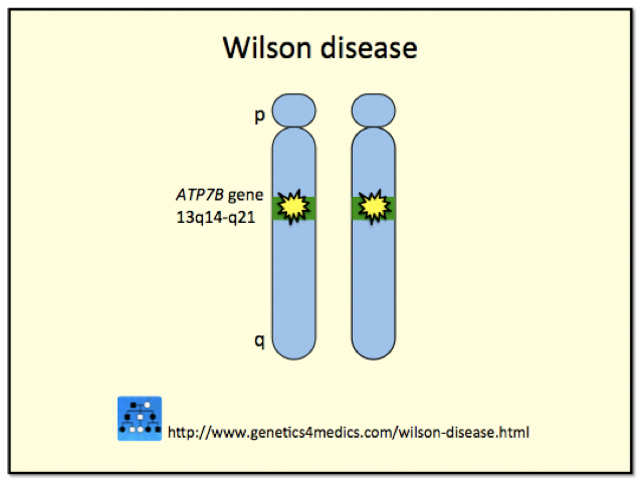
Болезнь Вильсона вызывается мутациями в гене ATP7B, локализованном на длинном плече (q) 13-й хромосомы. Белок, кодируемый этим геном (медь-транспортирующая АТФаза 2-го типа), играет ключевую роль в транспорте и экскреции меди. Заболевание наследуется по аутосомно-рецессивному типу. Чтобы болезнь проявилась клинически, пациент должен унаследовать по одной дефектной копии гена от каждого из родителей. Лица с одной мутантной и одной нормальной копией гена являются бессимптомными гетерозиготными носителями; клинические проявления у них отсутствуют, однако они способны передавать мутантный ген потомству.
Генетика болезни Вильсона*
*Изображение предоставлено Genetics 4 Medics
Как диагностируется болезнь Вильсона?
Для подтверждения диагноза болезни Вильсона используется комплекс лабораторных и инструментальных тестов. Наличие колец Кайзера — Флейшера и концентрация церулоплазмина менее 20 мг/дл у пациента с неврологической симптоматикой свидетельствуют в пользу диагноза болезни Вильсона.
Лабораторные признаки могут включать:
- Отклонения в биохимических функциональных пробах печени: повышение уровней билирубина и трансаминаз (АЛТ, АСТ), снижение уровня циркулирующего альбумина
- Низкий уровень сывороточного церулоплазмина (у 5–10% пациентов показатели могут оставаться в пределах референсных значений)
- Снижение уровня свободной меди в сыворотке крови менее 80 мкг/дл (несмотря на избыточное накопление меди в тканях)
- Увеличение суточной экскреции меди с мочой более 100 мкг (в оригинальном тексте ошибочно указано мг)
- Гипоурикемия (снижение уровня мочевой кислоты в сыворотке крови)
- Пункционная биопсия печени с количественным определением меди демонстрирует ее повышенную концентрацию (более 250 мкг/г сухого веса ткани)
При физикальном обследовании могут определяться признаки поражения печени или селезенки, включая гепатоспленомегалию, цирроз и некроз печени. Лучевые методы диагностики, такие как МРТ или КТ головного мозга, выявляют патологические изменения, преимущественно в области базальных ганглиев («симптом мордочки панды»). Визуализирующие исследования органов брюшной полости (УЗИ, КТ) помогают оценить степень фиброза печени и сопутствующие сосудистые изменения.
Молекулярно-генетическое тестирование на мутации гена ATP7B в настоящее время активно применяется для верификации диагноза и семейного скрининга.
Каково лечение болезни Вильсона?
Основные цели терапии — элиминация избытка меди из тканей организма, купирование клинических симптомов и предупреждение тяжелых инвалидизирующих осложнений.
Для связывания и выведения избыточной меди, а также для предотвращения ее дальнейшей кумуляции применяются комплексообразующие препараты (хелаторы) и средства, блокирующие всасывание меди в желудочно-кишечном тракте:
- Цинка ацетат — блокирует абсорбцию меди энтероцитами в ЖКТ за счет индукции эндогенного металлотионеина.
- D-пеницилламин — образует растворимые хелатные комплексы с медью, которые затем активно выводятся почками с мочой.
- Триентин — обладает схожим с пеницилламином хелатирующим механизмом действия и применяется в качестве терапии выбора при непереносимости пеницилламина. Должен назначаться в комбинации с препаратами цинка.
Рекомендуется соблюдение диеты со строгим ограничением экзогенной меди. Следует исключить из рациона продукты с высоким содержанием меди: печень, грибы, шоколад, какао, орехи, сухофрукты и морепродукты (моллюски, ракообразные).
Пациентам с болезнью Вильсона требуется пожизненная поддерживающая терапия. Заболевание способно приводить к летальному исходу вследствие терминальной печеночной недостаточности и необратимого токсического поражения ЦНС, поэтому пациенты нуждаются в регулярном мониторинге клинико-лабораторных показателей для своевременной коррекции терапии.
При декомпенсированном циррозе и фульминантной печеночной недостаточности методом выбора является ортотопическая трансплантация печени.
Литература
- OMIM – Online Mendelian Inheritance in Man (поисковый запрос: Wilson disease)
- Wilson Disease — GeneTests GeneReviews
- Книга: Textbook of Dermatology. Ed Rook A, Wilkinson DS, Ebling FJB, Champion RH, Burton JL. Fourth edition. Blackwell Scientific Publications.
Дополнительные материалы на DermNet
Другие веб-ресурсы
- Genetics of Wilson Disease – Справочник Medscape
- Wilson Disease — emedicine dermatology, онлайн-руководство
- Wilson disease UK — британская группа поддержки
- Ассоциация болезни Вильсона (Wilson Disease Association)