
Что такое синдром Крузона?
Синдром Крузона характеризуется широким спектром черепно-лицевых аномалий и нарушений развития.
Это наследственное заболевание с аутосомно-доминантным типом наследования (для проявления синдрома достаточно унаследовать мутантный ген от одного из родителей). Данная патология также известна под названиями: болезнь Крузона, краниофациальный дизостоз, краниостеноз, синдром Апера — Крузона, акроцефалосиндактилия II типа, цефалосиндактилия Фогта и тригоринофалангеальная дисплазия.
Заболевание было впервые описано французским неврологом Октавом Крузоном (Octave Crouzon) в 1912 году.
Эпидемиология: у кого развивается синдром Крузона?
Синдром Крузона является редкой патологией, однако он представляет собой наиболее распространенную форму среди всех синдромальных краниосиностозов (состояний, при которых происходит преждевременное заращение фиброзных швов черепа в младенческом возрасте).
- Частота встречаемости составляет 1 случай на 60 000 живорожденных.
- Заболевание с одинаковой частотой поражает представителей всех рас и этнических групп.
- Диагноз часто устанавливается при рождении или на первом году жизни на основании характерных черепно-лицевых дисморфий.
Причины возникновения синдрома Крузона
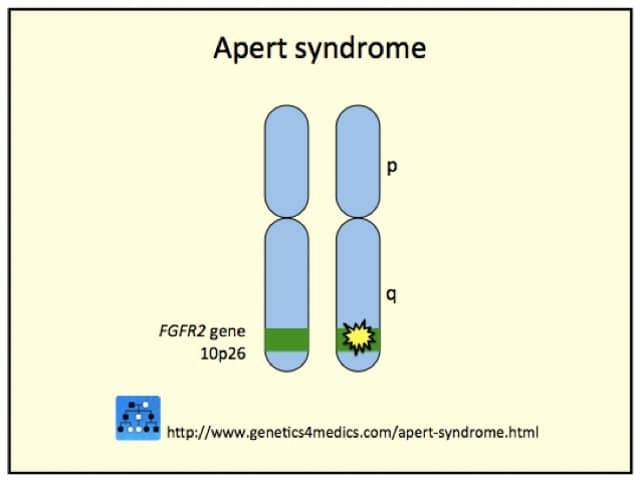
В большинстве случаев развитие синдрома Крузона обусловлено мутациями в гене рецептора фактора роста фибробластов 2 (FGFR2). В патологический процесс также может вовлекаться ген FGFR3.
- Данная мутация приводит к передаче незрелым клеткам эктопических сигналов к преждевременной остеогенной дифференцировке в процессе эмбриогенеза.
- Отягощенный семейный анамнез по синдрому Крузона прослеживается в 50% случаев.
- В остальных 50% случаев заболевание носит спорадический характер и является результатом мутаций de novo.
Генетика синдрома Крузона*
*Изображение предоставлено Genetics 4 Medics
Клинические проявления синдрома Крузона
Степень выраженности клинических признаков синдрома Крузона широко варьирует — от легких форм до тяжелых пороков развития. Патогномоничным признаком является краниосиностоз — преждевременное закрытие швов свода и основания черепа.
Черепно-лицевые признаки
Характерные особенности строения лицевого черепа включают:
- Экзофтальм (патологическое выпячивание глазных яблок)
- Гипертелоризм (аномально увеличенное расстояние между внутренними краями глазниц)
- Гипоплазию верхней челюсти (недоразвитие костей средней зоны лица)
- Мандибулярный прогнатизм (выстояние нижней челюсти вперед)
- Укорочение верхней губы
- Клювовидную деформацию носа («клюв попугая»).
Офтальмологические нарушения
К зрительным нарушениям, ассоциированным с синдромом Крузона, относятся:
- Амблиопия (функциональное снижение остроты зрения без видимой органической патологии)
- Аметропия (аномалии рефракции глаза)
- Страбизм (косоглазие, обусловленное дисбалансом глазодвигательных мышц).
Указанные нарушения могут быть следствием эрозивно-язвенных повреждений роговицы, катаракты (помутнения хрусталика), атрофии зрительного нерва и колобомы радужки.
Другие сопутствующие симптомы
Среди прочих признаков синдрома Крузона выделяют:
- Снижение когнитивных функций, риск прогрессирующей внутричерепной гипертензии и судорожных припадков
- Респираторные нарушения вследствие стеноза носоглоточных дыхательных путей, девиации носовой перегородки или иных структурных аномалий
- Кондуктивную или нейросенсорную тугоухость и/или болезнь Меньера (патологию внутреннего уха, протекающую с приступами системного головокружения, шумом в ушах, флюктуирующим снижением слуха и чувством распирания в ухе)
- Аномалии опорно-двигательного аппарата, включая сращение (синостоз) позвонков.
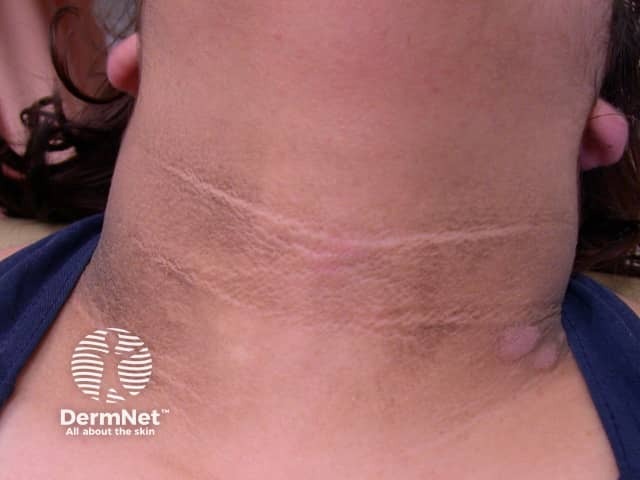
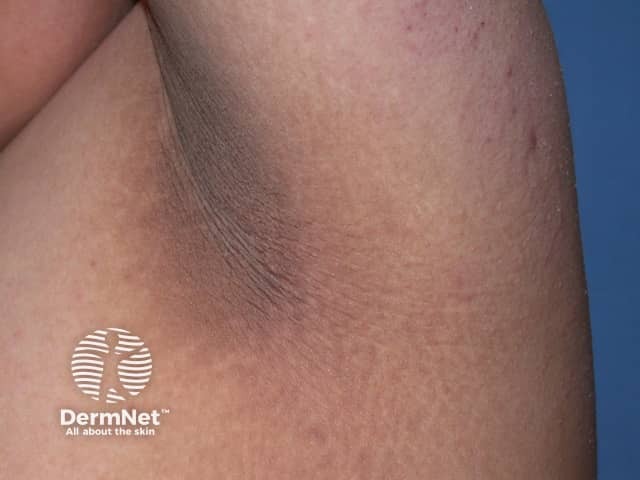
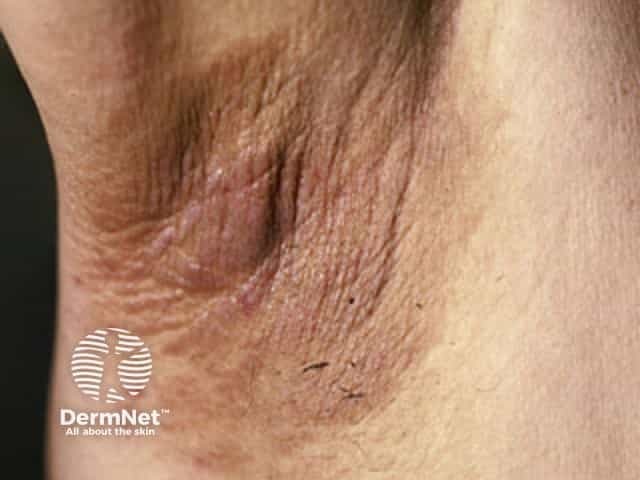
Ведущим дерматологическим маркером синдрома Крузона является чернеющий акантоз (acanthosis nigricans), характеризующийся участками гиперкератоза и гиперпигментации кожи с бархатистой поверхностью в области шеи, складок туловища и лица. Данные кожные изменения обычно манифестируют к началу периода полового созревания.
Чернеющий акантоз (Acanthosis nigricans)*
Чернеющий акантоз (Acanthosis nigricans)*
Чернеющий акантоз (Acanthosis nigricans)*
*У данных пациентов синдром Крузона отсутствовал
Диагностика синдрома Крузона
Диагноз синдрома Крузона считается верифицированным при выявлении патогенных мутаций в гене FGFR2 у ребенка с клинической картиной краниосиностоза. Молекулярно-генетическое тестирование родителей также проводится с целью выявления возможного гонадного или соматического мозаицизма (наличия клеточных клонов с генетическими различиями).
Лечение синдрома Крузона
Стандартный алгоритм терапии синдрома Крузона включает раннюю декомпрессивную краниэктомию (хирургическую резекцию участков свода черепа) и краниофациальную реконструкцию для создания условий для физиологического роста головного мозга и костей лицевого черепа.
Мультидисциплинарный подход объединяет терапевтические и хирургические методы коррекции симптомов, в том числе:
- Офтальмологическое лечение амблиопии, коррекцию аметропии и хирургическое устранение страбизма
- Сурдологическую помощь, установку слуховых аппаратов и миринготомию при нарушении слуха
- Ликворошунтирующие операции при окклюзионной гидроцефалии и внутричерепной гипертензии
- Трахеостомию при угрожающей обструкции верхних дыхательных путей
- Ортодонтическое и ортогнатическое хирургическое лечение для устранения тяжелых окклюзионных нарушений и аномалий челюстей.
Прогноз
Развитие современных методик краниофациальной хирургии позволило значительно улучшить качество жизни, сохранить интеллектуальный потенциал, двигательную активность и повысить уровень социальной адаптации детей с синдромом Крузона.
Ожидаемая продолжительность жизни у большинства пациентов соответствует общепопуляционной, однако летальный исход может быть вызван острой обструкцией дыхательных путей, дыхательной недостаточностью или декомпенсированной внутричерепной гипертензией.
Список литературы
- Chen H; Medscape. Genetics of Crouzon syndrome. Updated 6 May 2015. Available at: http://emedicine.medscape.com/article/942989-overview (accessed July 2016).
- Genetics Home Reference, US National Library of Medicine. Crouzon syndrome. 2016. Available at: https://ghr.nlm.nih.gov/condition/crouzon-syndrome (accessed July 2016).
- National Organization for Rare Diseases (NORD). Crouzon syndrome. Updated 2015. Available at: http://rarediseases.org/rare-diseases/crouzon-syndrome (accessed July 2016).
Материалы по теме на DermNet
Другие ресурсы
- Генетика синдрома Крузона — Medscape